研报速递
文章来源:中华检验医学杂志, 2026, 49(10): 1231-1242.
作者:董峰 舒旷怡 王淑燕 王昌敏 张磊 高小玲 张晓丽 张亚琼 徐国宾 马建党 李传保 吴俊
摘要
目的
构建并验证基于全检验流程质量核查的智慧化凝血报告自动审核(AV)系统。
方法
横断面研究。针对凝血酶原时间、活化部分凝血活酶时间、纤维蛋白原、凝血酶时间、D-二聚体、纤维蛋白(原)降解产物、抗凝血酶活性,以人工审核为金标准,从全国11家医院收集6 259份样本共计43 813项凝血结果数据用于AV算法建立,收集31 809份样本共计 222 663项凝血结果数据用于AV算法测试优化;本研究基于中间件完成AV算法的编码、运行、测试;外部验证由北京积水潭医院基于35 717 份临床样本共计215 431项凝血结果数据,经3个月实施前验证周期完成,验证通过后,该AV系统已正式部署应用于真实临床。
结果
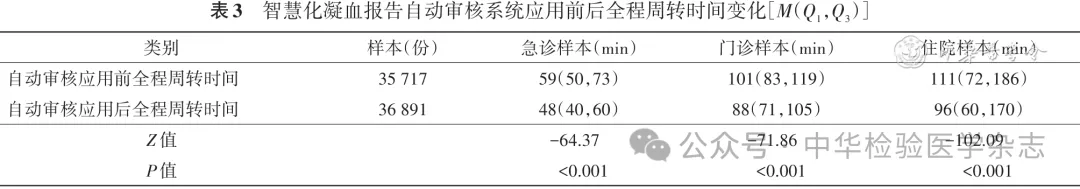
针对常规凝血7项,本研究共建立136条AV规则,包括人工智能视觉样本质量核查(采血管管帽颜色、样本凝集、采血量、血细胞比容、溶血、脂血、黄疸)、样本稳定性时限、自动质控、仪器报警、数值比较、差值检查、逻辑判断、凝血报告合理性审查等。11家医院31 809份凝血检验报告的AV通过率为65.88%(20 956/31 809),假阳性率为10.16%(3 232/31 809),阴性符合率为86.64%(20 956/24 188),与人工审核一致率为89.84%(28 577/31 809),AV通过正确率为100%(20 956/20 956)。在北京积水潭医院真实世界AV实施前验证应用场景中,35 717份凝血检验报告的AV通过率为69.37%(24 776/35 717),AV通过正确率为100%(24 766/24 766);AV应用前后全程报告周转时间(TAT)由92(65,136)min缩短至80(54,120)min( P<0.001),AV应用后急诊、门诊、住院患者全程TAT分别为48(40,60)、88(71,105)、96(60,170)min。
结论
本研究成功建立了智慧化凝血报告AV系统,该系统在保证审出报告准确性的前提下,能够缩短报告TAT,提高凝血检验效率。
凝血检测是临床出血与血栓性疾病的诊疗基础 [ 1 , 2 ] 。随着诊疗流程的不断提速,临床对凝血报告准确性与及时性要求日益提升。传统人工审核存在工作人员负担重、报告周转时间(turnaround time,TAT)长、审核标准不统一、结果判定个体差异大等问题 [ 3 , 4 ] ,亟须建立智慧化凝血检验自动审核系统。
自动审核(autoverification,AV)可缩短报告TAT [ 1 , 4 , 5 , 6 ] ,但如何确保AV审出报告的准确性仍是凝血自动审核面临的关键挑战。出凝血检测的准确性易受多环节因素影响:分析前,样本凝集、采血量异常、血细胞比容过高等问题可干扰检测结果 [ 7 , 8 , 9 ] ;分析中,干粉试剂手工复溶操作、部分试剂在机稳定时间短以及质控缺失等因素均可能引入系统误差 [ 10 ] ;分析后,自动审核作为直接发布检验报告并生成医疗记录的程序,若仅依赖检测结果数值进行规则判断而忽视报告合理性,仍存在误审风险。现有凝血自动审核研究的通过率可达60%~97%,研究多依赖人工质控与数值、逻辑规则,缺乏对检验报告合理性的系统审查,也未能有效识别样本质量缺陷(如凝集、稳定性超时限) [ 1 , 5 , 11 , 12 , 13 , 14 , 15 , 16 , 17 , 18 , 19 , 20 , 21 ] 。人工智能(artificial intelligence,AI)已深度融入检验医学的发展进程,正在重塑该领域的研究范式与临床实践模式 [ 22 , 23 , 24 , 25 ] 。基于AI视觉的样本质量核查可高效识别分析前异常 [ 26 ] ;自动质控(automatic quality control,AQC)能实现对分析中误差的实时监测;结合凝血报告专项审核规则,可有效拦截错误报告,进而实现凝血检验全流程的质量管控。针对上述重点及难点问题,本研究借助于AI等技术进一步完善凝血AV规则,旨在推动凝血检验的智慧化发展。
一、对象
本研究为横断面研究。为构建一套通用凝血AV规则,本研究采集11家医院各临床科室不同患者人群的基本信息、常规凝血检测结果及仪器报警信息等数据,用于AV规则的搭建、参数优化及效能验证。其中8家医院满足《涉及人的生物医学研究伦理审查办法》第39条第1项:利用可识别身份信息的人体材料或者数据进行研究,已无法找到该受试者,且研究项目不涉及个人隐私和商业利益的要求,经单位伦理委员会批准[积伦(K2023)第(183)号-02、2023KT148、EC-YW-2024-12-01、2023-011-01、2023-K-134-01、2023LLS025、2023BJYYEC-193-01、LL-KY-2023114-01],豁免知情同意;3家医院所有研究对象均签署知情同意书,通过单位伦理委员会审批(2023-SC-087、2021247、KY2023072501)。
1. AV算法建立组与测试组:收集2023年5月至2024年5月11家研究中心常规凝血检测结果数据,包括凝血酶原时间(prothrombin time,PT)、国际标准比值(international normalized ratio,INR)、活化部分凝血活酶时间(activated partial thromboplastin time,APTT)、纤维蛋白原(fibrinogen,FIB)、凝血酶时间(thrombin time,TT)、D-二聚体(D-dimer,DD)、纤维蛋白(原)降解产物(fibrin/fibrinogen degradation products,FDP)、抗凝血酶活性(antithrombin activity,AT)。数据来源于急诊、门诊或不同临床科室住院患者。研究数据排除标准为:(1)基础信息不全:如样本采集时间缺失、仪器报警信息缺失等;(2)检测结果准确性存在干扰:如样本采集时间至样本检测完成时间超出样本稳定性时限、仪器检测故障等。各研究中心共收集38 068份有效样本,其中,AV算法建立组6 259份样本(共计43 813项完整凝血结果数据),含差值检查样本2 227份;AV算法测试组31 809份样本(共计222 663项完整凝血结果数据),含差值检查样本 5 677份。
2. 外部验证组(AV实施前验证组):基于2025年11月1日至2026年1月31日首都医科大学附属北京积水潭医院35 717份临床样本(共计215 431项凝血结果数据),验证AV系统的功能有效性和准确性。
二、方法
(一)研究流程
本研究遵守相关文件的审核要求,同时参照国际及国内AV设计、建立、实施、验证的相关指导原则,开展本次研究 [ 27 , 28 , 29 , 30 ] 。研究流程如 图1 所示。本研究分3个阶段依次开展:第一阶段完成多中心数据采集、审核规则搭建、参数优化及效能验证;第二阶段基于中间件完成AV算法的编码、运行及测试;第三阶段完成外部验证(AV实施前验证)后应用于真实临床。
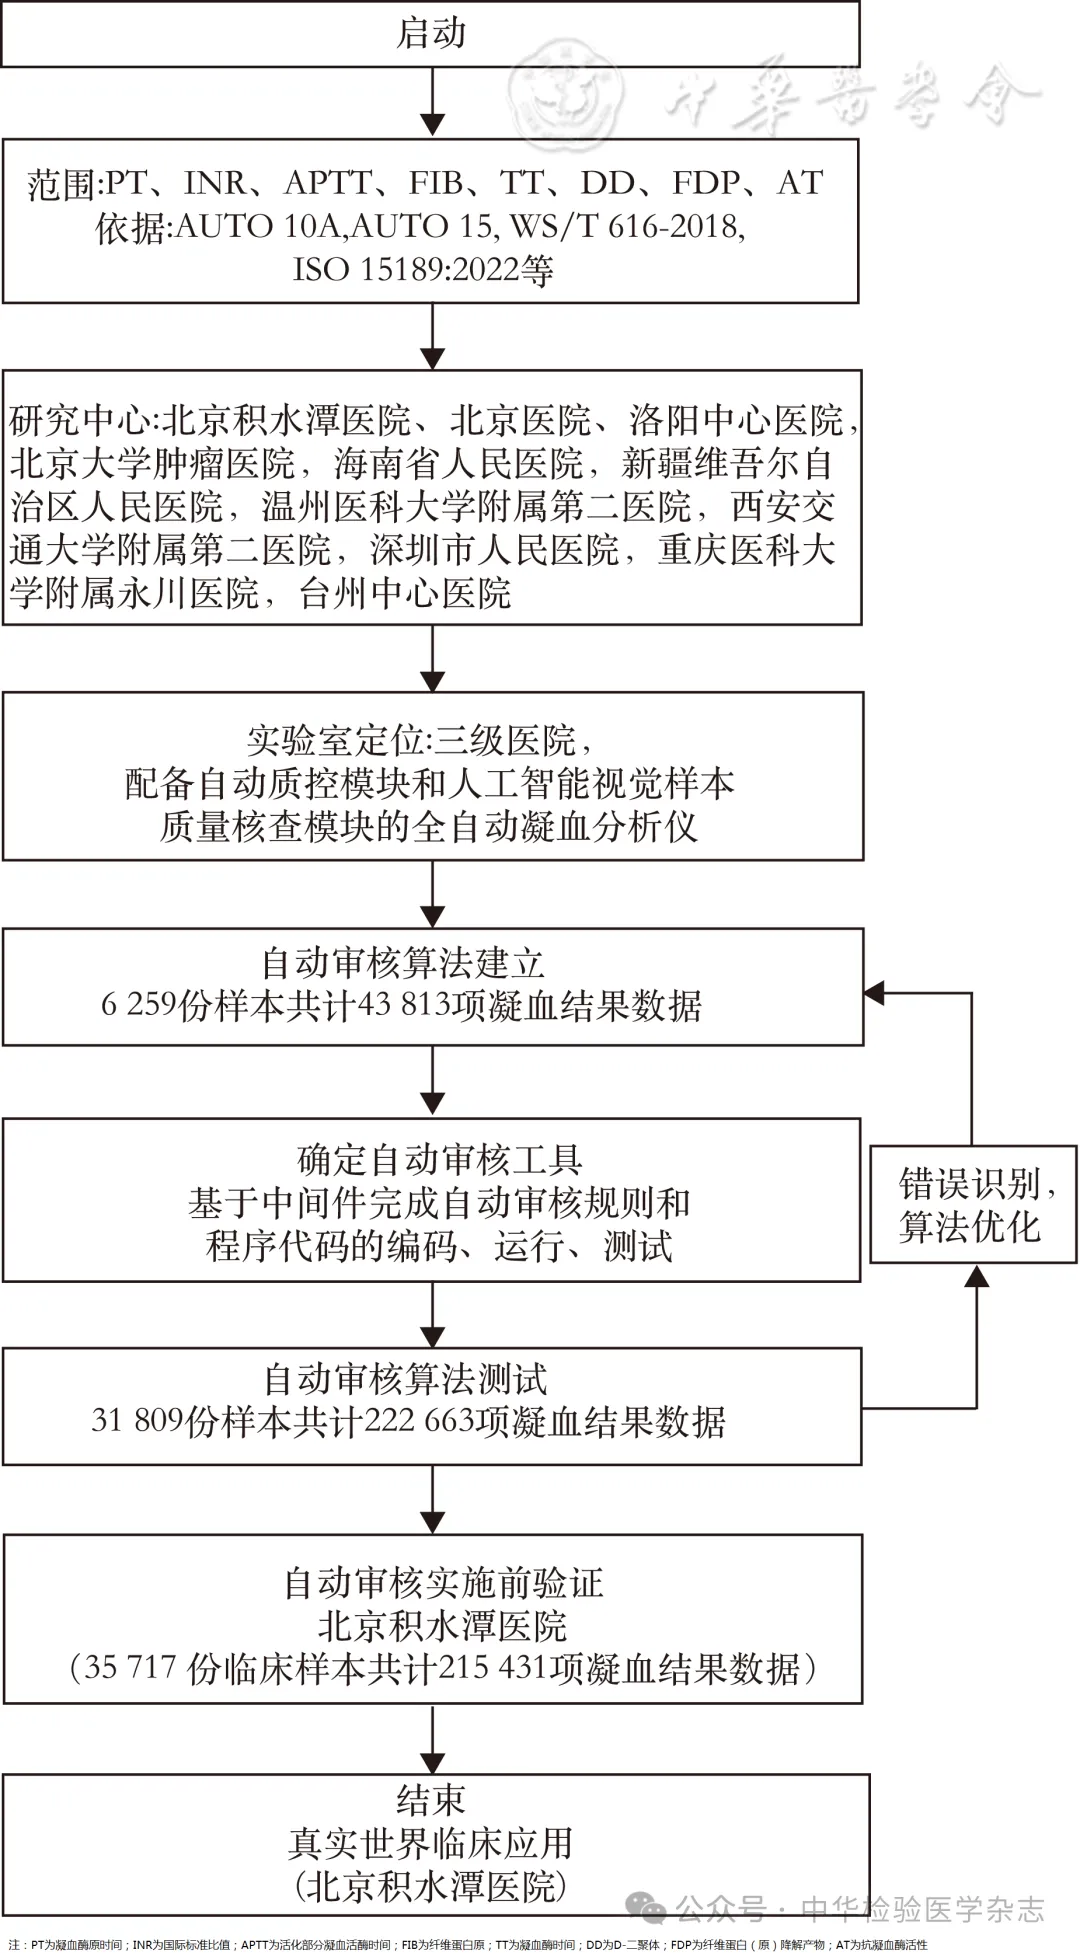
图1 智慧化凝血报告自动审核系统建立与验证的多中心研究流程图
(二)AV方案判断相关指标的计算公式
以人工审核为金标准,计算AV规则的假阴性率、假阳性率、阳性符合率、阴性符合率、审核一致率、通过率、拦截率和通过正确率,计算公式为:
假阴性率(无效审核)=未触发AV规则样本中假阴性样本数/样本总数×100% 公式(1)
假阳性率(无效拦截)=触发AV规则样本中假阳性样本数/样本总数×100% 公式(2)
阳性符合率=阳性符合样本数/人工审核阳性样本数×100% 公式(3)
阴性符合率=阴性符合样本数/人工审核阴性样本数×100% 公式(4)
审核一致率=(阳性符合样本数+阴性符合样本数)/样本总数×100% 公式(5)
通过率=未触发AV规则样本数/样本总数×100% 公式(6)
拦截率=触发AV规则样本数/样本总数×100% 公式(7)
通过正确率=未触发AV规则标本中真阴性份数/通过样本总份数×100% 公式(8)
(三)仪器与试剂
MT 8000C凝血流水线(CX-9000全自动凝血分析仪、ACQ 100自动质控模块、AI视觉样本质量核查模块),配套中间件、检测试剂、校准品和质控品(深圳迈瑞生物医疗电子股份有限公司)。本研究中间件基于卫生信息交换标准(Health Level Seven,HL7)拓展开发,仅在原有协议基础上新增业务所需扩展字段,未改动HL7基础通信架构,跨机构对接便捷、移植性良好。AI视觉样本质量核查基于设备内置图像采集系统和图像识别算法计算样本存在可疑干扰的概率,概率>50%则仪器物理拦截,概率30%~50%则仪器提供标记,提示人工核查及AV拦截。
(四)多中心一致性准备
1. 样本采集、处理、检测:参照文献完成样本采集、处理,检测项目涵盖PT、INR、APTT、FIB、TT、DD、FDP、AT,检测操作按照统一的标准操作规程完成 [ 31 ] 。
2. 仪器与试剂准备:各中心凝血分析仪均通过仪器校准及性能验证;校准溶血、黄疸、脂血位置同时在仪器设置对应的标本性状提示及PT衍生法FIB结果;为保证检测结果的一致性,各中心均使用同一批号试剂;FIB、DD、FDP、AT项目常规至少每月定标。
3. 支持性设备:水平离心机检定合格,并且验证离心后获得的乏血小板血浆合格(即血浆中PLT<10×10 9/L)。
4. 参考区间验证:各中心收集覆盖各年龄段且男女比例1∶1的表观健康人凝血标本20份用于验证参考区间,90%以上数据处于参考区间内判定为验证通过。
5. 数据采集:基础信息,包括患者识别号、年龄、性别、诊断、科室、采集/接收/检测时间等;样本质量备注信息,包括溶血、脂血、黄疸、样本凝集等记录;报告参数,包括PT、INR、APTT、FIB、TT、DD、FDP、AT的检测结果及 PT衍生法FIB结果;仪器报警信息,如标本性状提示、反应曲线报警、仪器故障报警等;室内质控信息;同一患者5 d内历史检测结果;人工复核记录及其他关联资料,如待性状复检、待复测等;临床用药信息;标识备注信息。
6. 人工审核标准:前期各中心人工审核标准调查,结合行业标准及共识等制订统一的人工审核标准,并与临床医生、业内专家、厂家技术及研发人员等讨论无异议后,验证人工审核标准的准确性和适用性。对各中心进行统一的人工审核标准培训。
(五)AV规则建立
组建由临床医师、高级检验技师及信息化技术人员组成的跨学科专家小组,共同制订AV规则。从分析前、分析中、分析后3个层面搭建审核体系,规避各类潜在误差。
1. 分析前AV规则:(1)AI视觉样本质量核查:识别采血管管帽颜色异常、样本凝集、超出设定阈值的溶血/黄疸/脂血标本、采血量异常,以及血细胞比容过高标本。(2)样本稳定性核查:结合相关行业标准及试剂说明书制订各项目样本稳定性时限 [ 32 ] 。
2. 分析中AV规则:(1)室内质控状态核查。(2)仪器报警信息核查:专家小组与仪器厂家研发人员、技术人员共同筛选出有效报警信息。
3. 分析后AV规则:(1)数值比较:包括无既往检测结果样本数值审核范围(即数值审核范围1)与有既往检测结果样本数值审核范围(即数值审核范围2)。采用百分位数法计算PT、INR、APTT、FIB、TT、DD、FDP、AT、FDP/DD比值、PT衍生法FIB/Clauss法 FIB比值的多中心临床数据分布;依据相关指南,结合项目线性范围、生物参考区间、医学决定水平及多中心临床数据分布综合设定数值审核范围 [ 29 ] ;检测结果超出预设数值审核范围时,自动标记并转入人工复核。(2)危急值判定:检出危急值结果立即启动人工复核。(3)差值检查:当本次检测结果与历史结果出现差异时,触发人工复核。本研究中,有既往检测结果项目的差值检查同时使用绝对值差异(ADΔ)和百分比差异(ADAΔ)进行AV规则判断 [ 33 , 34 , 35 ] 。差值检查阈值:本研究基于多中心人群结果分布制订各检测项目结果整体波动绝对值差异的允许界值;基于参考变化值(reference change values,RCV)制订百分比差异的允许界限。(4)逻辑一致性核查:包含FDP与 DD逻辑关系异常/比值异常、PT衍生法FIB与Clauss法FIB比值异常等判定内容等。(5)临床用药信息核查:识别如使用肝素类药物患者APTT结果无异常、服用达比加群患者TT结果无异常等特殊情况。(6)检验报告信息核查:核对患者姓名、性别、年龄、临床诊断、标本采集时间、标本接收时间等基础信息是否完整,是否存在标本采集时间早于医嘱申请时间等逻辑错误。(7)备注/标识信息核查:对带有临床医嘱备注或带有实验室信息系统(laboratory information system,LIS)标识信息的样本,统一拦截进入人工审核流程。
绝对值差异=∣本次检测结果-既往检测结果∣ 公式(9)
百分比差异=∣本次检测结果-既往检测结果∣/既往检测结果×100% 公式(10)
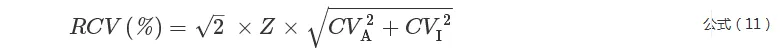
式中 Z为正态分布指定概率对应的标准差界值(如 95% 置信水平下 Z值取 1.96); CVA为各实验室室内质控所得的分析变异系数; CVI为从Westergard数据库( https://www.westgard.com/biodatabase1.html)获取的对应项目生物学变异系数。
(六)基于中间件完成AV算法编码、运行、测试
中间件是一类基础软件,处在操作系统软件(仪器控制软件)与用户应用软件(LIS)的中间层 [ 30 ] 。中间件可按流程依次执行分析前、分析中、分析后全层级AV规则,将检测结果自动划分为AV通过与拦截两类,并完整记录规则触发原因(如检出危急值、样本凝集提示等)。中间件调用既定AV规则对测试集数据进行批量研判,全部审核条件达标则判定为AV通过,触发任意审核规则即判定拦截。以人工审核结果作为金标准,统计分析AV通过率、拦截率、假阳性率及假阴性率,依据电子化验证所得数据持续迭代优化审核规则,确定凝血检验结果AV规则并绘制流程图。
(七)外部验证
无论自行开发或引进带有AV程序的软件,实验室在正式实施AV之前,应对程序的功能、参数、规则进行验证,确认其符合实验室的要求 [ 30 ] 。验证的正确率应达100%。若正确率未达到100%,则应根据发现的具体问题修改程序、调整参数或规则并针对问题进行验证 [ 30 ] 。
1. 外部验证:完成AV算法反馈修订完善后,本研究于2025年11月1日至 2026年1月31日,在首都医科大学附属北京积水潭医院医学检验中心开展为期 3 个月的AV实验前验证。验证期间采用AV系统与常规人工审核同步并行模式,所有检测结果同时经由AV系统及具备 5年及以上凝血检验工作经验的资深技师双重审核,二者判定结果存在分歧时,由高级职称检验师进行最终裁定,判定AV结果是否准确。
2. AV实施前验证阶段效能评价指标:(1)AV通过率:统计AV判定为通过样本在样本总数中的占比;(2)AV通过正确率:统计AV判定为通过样本中真阴性份数在通过样本总数中的占比;(3)TAT:统计AV应用前后从标本采集至结果发布全程时长的变化。
(八)真实世界临床应用
AV实施前验证通过后,自2026年2月6日起,该AV系统正式部署应用于首都医科大学附属北京积水潭医院医学检验中心日常工作流程,投入常态化临床使用。
三、统计学分析
采用SPSS 25.0统计软件进行统计学分析,正态分布的计量资料以
一、自动质量控制性能评估
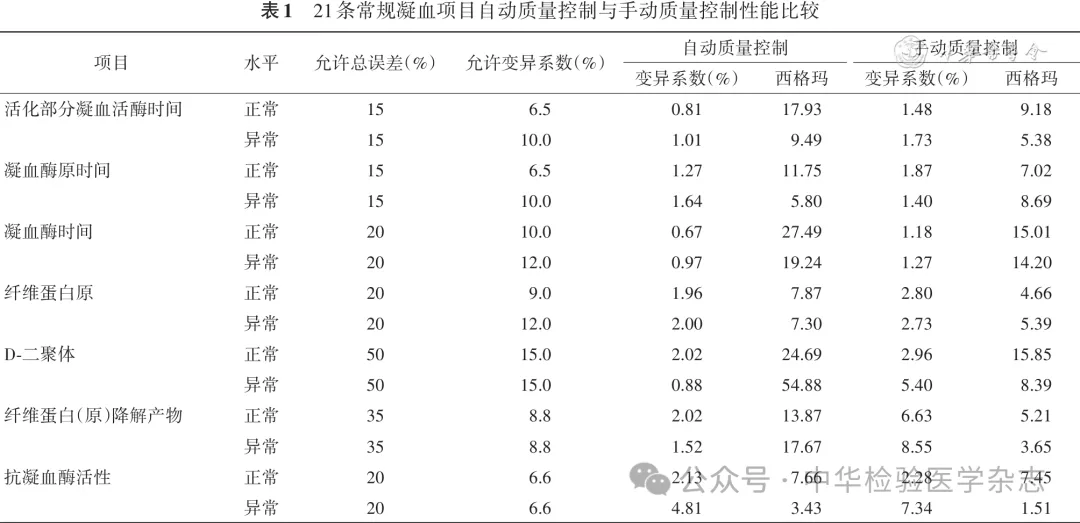
总体而言,常规凝血7项各项目正常水平与异常水平的自动质控与手动质控变异系数均小于允许总误差及允许变异系数,符合临床常规检测质量要求;其次,除PT项目异常水平自动质控变异系数(1.64%)略高于手动质控变异系数(1.40%)外,其余项目自动质控变异系数均低于手动质控;西格玛性能验证结果证实自动质控整体性能良好,详见 表1 。
二、AV方案建立
依据AV算法建立组确立的初始AV规则对31 809份样本共计222 663项凝血结果数据进行规则判断,显示APTT、PT、TT、FDP单项目AV通过率均可达90%以上,FIB、AT、DD单项目AV通过率均可达85%以上,然而涵盖常规凝血7项的整份报告AV通过率仅48.54%;在保证AV通过正确率为100%的前提下,对AV方案持续优化及评估,第1次优化后整份报告AV通过率提升至61.01%,第2次优化后提升至63.34%,第3次优化后提升至65.88%,详见 表2 。第3次优化后,整份报告AV通过率达到65.88%,与人工审核一致率为89.84%;阳性符合率 100%,阴性符合率 86.64%;以人工审核结果为金标准,计算Kappa 系数为 0.757,提示AV与人工审核结果具有高度一致,依据第3次AV优化方案确立AV规则及流程图,详见 图2 。
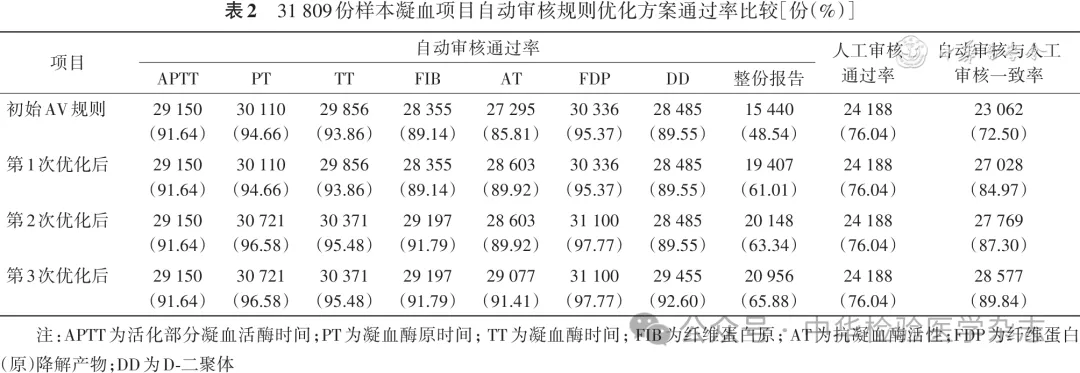
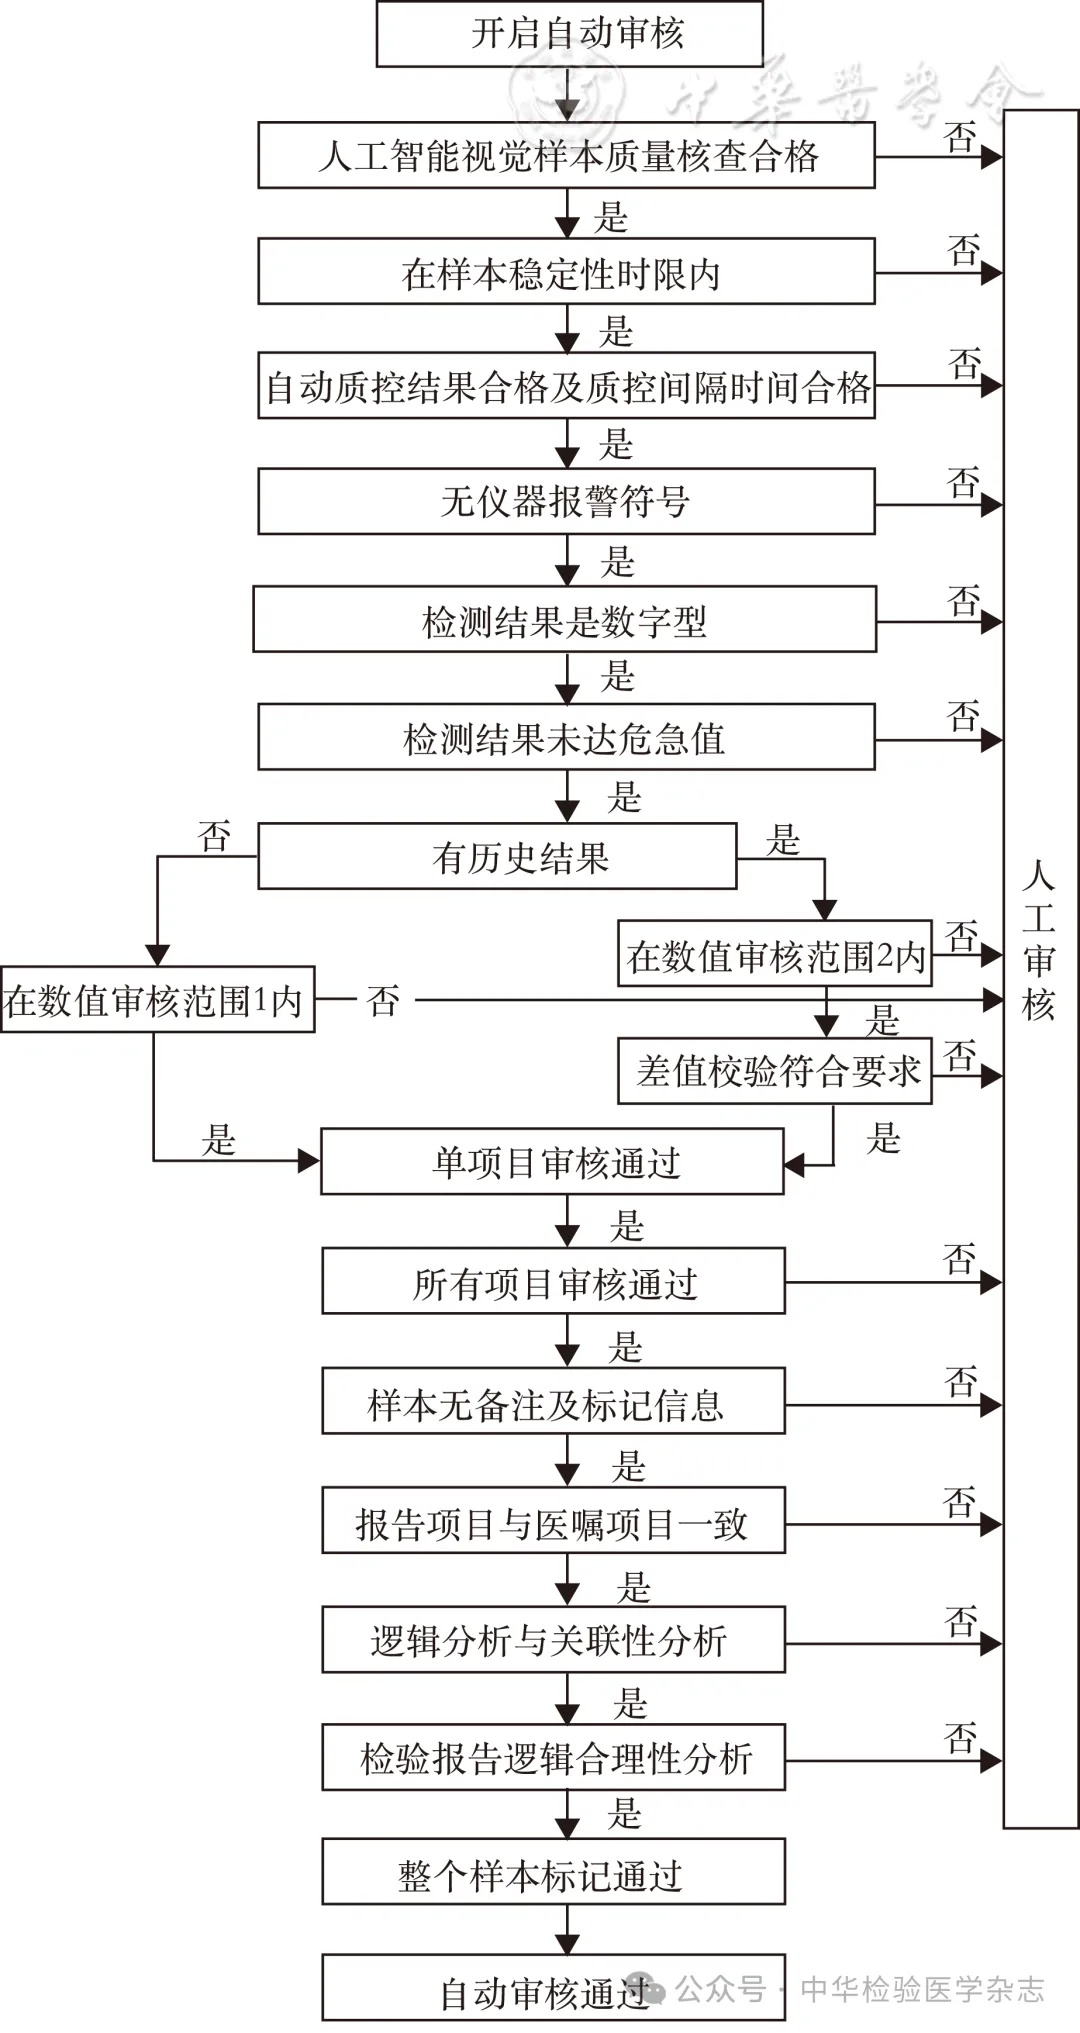
图2 多中心凝血报告自动审核流程图
三、多中心凝血自动审核规则(11项136条)
(一)人工智能视觉样本质量核查
1. 检测项目与采血管管帽颜色不匹配(非蓝色管帽)。处理措施:使用正确的采血管重新采集血样,完成检测。
2. 样本凝集(早凝概率标记为“中”或“高”)。处理措施:人工核实;若人工核实样本存在凝集,需联系临床重新采集血样,完成检测。
3. 样本溶血超出可接受范围(H:APTT 1、PT 8、TT 8、FIB 8、DD 2、FDP 5、AT 8)。处理措施:若样本为体外因素导致的溶血,需联系临床重新采集血样,完成检测;若样本为体内因素导致的溶血,需更换磁珠法等完成检测。
4. 样本黄疸超出可接受范围(I:APTT 8、PT 7、TT 8、FIB 7、DD 8、FDP 8、AT 8)。处理措施:更换磁珠法等完成检测。
5. 样本脂血超出可接受范围(L:APTT 8、PT 6、TT 8、FIB 6、DD 3、FDP 5、AT 6)。处理措施:高速离心后取下层清亮血浆完成检测或更换磁珠法等完成检测。
6. 样本采血量不合格(超出±10%允许范围)。处理措施:人工核实;若人工核实标本采血量过多或过少,需联系临床重新采集血样,完成检测。
7. 样本血细胞比容过高(HCT>55%)。处理措施:人工核实;重新采集血样时根据需要依据公式改变抗凝剂用量或采血量对患者血液中枸橼酸钠的终浓度进行调整,完成检测。
(二)样本稳定性核查
8~14.采集时间至检测时间超出样本稳定性时限(APTT 4 h、PT 6 h、TT 4 h、FIB 8 h、DD 6 h、FDP 6 h、AT 6 h)。处理措施:评估检测结果是否可接受,不可接受则联系临床重新采集血样并完成检测。
(三)质控状态核查
15~30.质控失控或超出质控间隔时间(APTT、PT、INR、TT、FIB、DD、FDP、AT)。处理措施:识别原因,并采取正确的纠正措施。
(四)报警信息核查
31~65.异常报警:Cur.ERR(曲线异常);Cur.WARN(曲线报警);Coag.Sli(轻微凝集);Coag.NA(未检测到样本凝固反应);Coag.ERR(凝固时间异常);HOOK(抗原梯度效应或存在干扰);<(结果低于检测范围下限);>(结果高于检测范围上限);CalcE(无法计算结果);EDT(人工修改结果);ERR(检测过程异常);R(重测结果);S.NA(样本量不足;空吸);R.NA(试剂不足;空吸);<Def(结果低于用户自定义范围下限);>Def(结果高于用户自定义范围上限);STATUS.ERR(仪器状态异常);TEST.UNABLE(项目无法检测);DECAP.ERR(去帽模块不可用;去帽异常);CEN.ERR(离心模块不可用;离心异常);TEST.CANCEL(测试取消;手动调出);TUBE.NA(样本管异常);TRACK.ERR(追踪失败);SORTING.OUT(分拣输出);HEIGHT.ERR(样本管高度异常);CUP.ERR(容器类型异常);CAP.ERR(管帽类型异常);SCAN.ERR(样本识别异常);NODE.UNABLE(上样节点分析仪该项目不可测);>Rep(结果超出可报告范围上限);<Rep(结果低于可报告范围下限);Ex.Lin(结果超出线性范围);BC.ERR(条码扫描不一致);Rack.ERR(样本架异常);Cal.ERR(定标曲线异常)。处理措施:评估检测结果的可接受性;识别报警原因并采取正确的纠正措施。
(五)危急值核查
66~68.超出危急值(APTT>70 s,INR>3.5,FIB<1.0 g/L)。处理措施:危急值需人工确认并及时通知临床。
(六)无既往结果样本数值比较
69~82.超出数值审核范围1(APTT<21.2 s或>40.13 s;PT<9.2 s或>17.0 s;INR<0.83或>1.28;TT<10.2 s或>23.0 s;FIB<1.89 g/L或>6.18 g/L;AT<70%或>140%;D-dimer>5 μg/ml FEU;FDP>38.4 μg/ml)。处理措施:人工审核。
(七)有既往结果样本数值比较
83~88.超出数值审核范围2(FIB<0.35 g/L或>14 g/L;D-dimer>20 μg/ml FEU;FDP>240 μg/ml;AT<15%或>140%)。处理措施:人工审核。
(八)差值检查
89~95. 5 d内差值超限(APTT ADA Δ>8.78% 和(或)ADΔ>5.2s;PT ADA Δ>12.01% 和(或)ADΔ>1.59 s;TT ADA Δ>28.59% 和(或)ADΔ>1.85 s;FIB ADA Δ>29.34% 和(或)ADΔ>1.14 g/L;AT ADA Δ>14.96% 和(或)ADΔ>13.75%;FDP ADA Δ>62.16% 和(或)ADΔ>10.11 μg/ml;DD ADA Δ>61.91% 和(或)ADΔ>2.74 μg/ml FEU)。处理措施:人工审核。
96~109. 5 d内差值检查补充规则[APTT、PT、TT、FIB、DD、FDP、AT,指(1)若患者本次与既往检测结果差值超出允许波动范围,但两次结果均处于参考区间内,予以自动审核通过;(2)若前后两次检测结果差值在允许波动范围内,但任意一次结果超出参考区间,则自动审核系统拦截,转入人工复核。]。处理措施:人工审核。
(九)逻辑核查
110.DD>FDP。处理措施:检测疑似存在干扰,需倍比稀释或更换检测系统等确认。
111. FDP/DD<2.25 同时 DD>0.55 μg/ml FEU。处理措施:检测疑似存在干扰,需倍比稀释或更换检测系统等确认。
112. FDP/DD>6.08,同时 DD>0.55 μg/ml FEU。处理措施:检测疑似存在干扰,需倍比稀释或更换检测系统等确认。
113. DD<可报告范围下限,同时 FDP>5 μg/ml。处理措施:检测疑似存在干扰,需倍比稀释或更换检测系统等确认。
114. DD<0.55 μg/ml FEU,同时 FDP>5 μg/ml。处理措施:检测疑似存在干扰,需倍比稀释或更换检测系统等确认。
115. FIB 抗原/活性(PT衍生法FIB/Clauss法FIB)比值>1.35。处理措施:疑似异常纤维蛋白原血症,需结合患者病情、临床用药、家族史及其他检查结果等确认。
116. APTT<21.0 s 或 D-dimer>3.0 μg/ml FEU。处理措施:疑似样本凝集,需人工核实;若人工核实样本存在凝集,需联系临床重新采集血样,完成检测。
(十)用药信息核查
117~120. 用药信息核查(临床诊断包含“肝素”APTT<34.8 s和(或)AT<50%;临床诊断包含“华法林” PT<14 s 或 INR<1.2;临床诊断包含“达比加群”TT<20.1 s)。处理措施:检验结果与临床用药信息不一致,需人工核实。
(十一)报告信息核查
121~129.信息缺失(患者识别号、姓名、性别、年龄、诊断、科室、医嘱申请时间、样本采集时间、样本接收时间缺失)。处理措施:联系相关科室完善报告信息。
130~134.逻辑错误(检测项目与医嘱项目不符;样本采集时间早于医嘱申请时间;样本接收时间早于样本采集时间;样本类型错误;患者年龄>200岁)。处理措施:联系相关科室纠正检验报告错误。
135~136. LIS存在临床医嘱备注信息或实验室样本标记信息。处理措施:特殊样本人工审核。
四、外部验证
外部验证由首都医科大学附属北京积水潭医院于2025年11月1日至 2026年1月31日经3个月实施前验证周期完成,累计纳入凝血检验报告 35 717 份共计 215 431 项凝血结果数据。检验报告整体AV通过率为 69.37%,通过正确率为100%。AV拦截需人工复核的常见情况包括超出数值审核范围、仪器报警、样本质量异常报警(凝集、溶血、脂血、黄疸、采血量异常、血细胞比容过高等)以及样本超出稳定性时限等。AV应用后,总TAT(自临床样本采集时间为起始,至样本配送至检验科,样本接收上机检测至凝血报告审出)中位数缩短 12 min,由92(65,136)min缩短至80(54,120)min( Z=-140.51, P<0.001)。依据患者来源统计AV应用前后全程TAT变化详见 表3 。
虽然国内大多数实验室尚未常态化使用凝血AV技术,但是该技术能够提升人员工作效率,缩短报告TAT,减少大批量标本的人工干预处理,是行业发展的必然趋势。AV的实施极为复杂,涉及检验医学、信息技术等多领域专业知识,需跨学科团队协作及专业AV工具支持 [ 4 ] 。因此,AV的实施对大多数实验室来说是一个挑战 [ 29 ] 。另外,凝血检测结果具有检测系统的特异性,凝血AV规则也具有检测系统特异性 [ 36 , 37 , 38 ] 。上述两方面因素都对临床日常工作造成了实际困扰,本项目依托多中心研究,通过中间件建立基于检验全流程质量核查要素的凝血通用AV规则并完成测试优化、验证,以便于其他实验室能够参考使用。
新版ISO15189∶2022重点强调风险防控方案的规划和落地,以患者为中心,降低检验全流程安全隐患 [ 27 ] 。分析前阶段是检验全流程中至关重要且容易出现错误的关键环节 [ 39 , 40 ] 。该阶段也是实验室误差最主要的来源,占实验室总误差的 68%~98% [ 41 , 42 ] 。然而,由于技术条件、主观认识等因素制约,既往凝血AV研究往往忽视了分析前样本质量对检验结果准确性的影响,致使AV检验全流程质量把控存在短板。本研究依赖于AI视觉样本质量核查技术,所建立AV系统对采血管管帽颜色异常、样本凝集、溶血/黄疸/脂血、采血量异常、血细胞比容过高等进行样本标记,并通过抓取标记信息设置拦截规则,实现高效的分析前样本质量核查。另外,针对既往研究所忽略的样本稳定性时限问题,本研究制订了相应的拦截规则,避免样本质量对检测结果准确性造成干扰,进而保证凝血AV审出结果的准确性。
分析中阶段,主要的错误来源为仪器、方法、试剂。自动质控系统可实现在机试剂质控和(或)定时质控,实时监测分析中误差。与生免自动质控研究报道一致,凝血自动质控结果能够满足实验室质量指标要求,应用自动质控可提高质控水平,减轻工作量、提高工作效率,规避质控品放置颠倒、质控品量不足等假失控的发生,提高室内质控结果稳定性 [ 43 ] 。本研究AV系统中室内质控结果判断规则与室内质控间隔时间判断规则共同为高质量凝血AV提供了保障。凝血分析仪仪器说明书提供了全面的报警信息,然而并不是所有的报警信息均代表检测系统错误(比如说检测结果高出参考区间的H报警),但是与室内质控失败、仪器故障、反应过程异常、结果为非数字型/荒谬值、干扰指数等报警均需纳入AV拦截规则。本研究在AV算法建立与测试阶段38 068份样本中触发报警规则样本数为1 828,频率为4.80%。与基于LIS的AV相比,本研究基于中间件设置的AV规则,具备更好地抓取仪器报警信息的优势 [ 12 , 13 , 14 , 15 ] 。
分析后阶段,AV允许区间(即数值审核范围)在国际指南及国家标准中均未作详细要求,需要根据实验室实际情况进行验证 [ 3 ] 。对于无既往检测结果的样本,本研究结合数据分布特征、参考区间、线性范围及医学决定水平,综合制订了区间更宽泛的数值审核范围1,其优势在于在保证AV通过正确率的前提下,能够有效提高AV的通过率。对于有既往检测结果的样本,综合线性范围、危急值等制订数值审核范围2,进一步通过差值检查的方法对比患者本次检测结果与既往检测结果的差异以识别异常,可辅助发现患者病情变化、样本张冠李戴及样本凝集等问题 [ 4 , 12 , 35 , 44 ] 。与既往研究不同,本研究综合制订了百分比差异和绝对值差异的差值检查阈值,同时增设两条补充规则:(1)若患者本次与既往检测结果差值超出允许范围,但两次结果均在正常参考范围内,则AV通过;(2)若两次结果差值处于允许范围,但任一次结果超出正常参考范围,则AV拦截;以保障AV审出结果的准确性 [ 1 , 3 , 5 , 11 , 12 , 13 , 14 , 16 , 17 , 18 , 21 ] 。
本研究设立的逻辑一致性核查规则,在真实临床中可有效识别DD或FDP检测是否存在干扰;基于FIB抗原/活性比值(PT 衍生法FIB含量/Clauss法FIB活性检测)的判断,可有效识别遗传性异常纤维蛋白原血症(congenital dysfibrinogenemia,CDF),该规则的审核通过率为 98.00%,拦截率为 2.00%。值得注意的是,CDF是一种由于纤维蛋白原基因突变导致的纤维蛋白原结构或功能异常的遗传性疾病 [ 45 ] 。CDF患者临床表现差异极大,部分患者无任何临床症状,部分患者表现为出血倾向或血栓倾向,还有一些患者同时存在出血与血栓的双重表现 [ 46 ] 。由于CDF患者临床症状不一,诊断主要依靠实验室检查 [ 47 , 48 ] 。本研究基于多中心数据分布制订疑似CDF的拦截标准为:PT 衍生法FIB含量/Clauss法FIB活性检测>1.35;拦截后人工核实有无TT延长,APTT/PT是否正常,患者直系亲属是否有类似凝血异常表现等。首都医科大学附属北京积水潭医院自该AV系统上线使用后,依托上述规则和FIB超出数值审核范围1共筛查出 8 例CDF患者。
国际血液学标准化委员会指出,APTT缩短较参考区间下限4 s以上时,需警惕样本凝集风险 [ 49 ] 。然而,本研究证实,针对本研究所用检测系统APTT低于参考区间下限(即<21 s)AV需拦截,并提示人工审核确认样本有无凝集。
本研究将凝血AV由检测结果的AV扩展至检验报告的AV,进一步提升凝血AV体系的完整性。既往凝血AV研究仅针对检测结果开展审核,本研究在此基础上新增检验报告完整性与逻辑核查环节,判断患者年龄、性别、临床诊断等信息是否完整、内容是否合理,同时核对医嘱申请时间、标本采集时间及送检时间的时序逻辑是否正确,保证AV签发报告的信息完整、规范。另外,对LIS存在临床医嘱备注信息、样本标识信息的样本,系统将自动拦截进入人工审核,该AV模式既能高效、及时地完成常规报告AV签发,也可充分兼顾临床特殊诊疗需求。
既往研究报道凝血AV通过率为60%~97% [ 1 , 11 , 12 , 13 , 14 , 15 , 16 , 17 , 18 , 19 , 20 , 21 ] 。AV通过率主要受患者人群和单份报告项目组合复杂程度影响。以健康体检及门诊患者为主要人群的研究,AV通过率普遍偏高;而以三级综合医院及住院患者,尤其是重症监护病房患者为主要人群的研究,AV通过率明显偏低。项目组合层面,凝血检测报告以单项为主的研究AV通过率高,多项凝血指标联合检测时AV通过率普遍下降。需要说明的是,本次多中心研究所有参与单位均为三级综合医院,患者人群包含临床各科室及重症监护病房患者,且涵盖常规凝血7项检测,基于此本研究AV通过率仍可达65.88%,本研究所建立的AV系统在首都医科大学附属北京积水潭医院实施前验证阶段通过率为69.37%,然而,由于各医院患者人群不同,其他医疗机构使用该AV系统时AV通过率会存在差异;需注意,若仅侧重于提高AV通过率,会降低异常样本检出能力,同时增加患者安全隐患。
不同研究中AV系统应用前后TAT优化效果存在差异,主要源于各实验室原有报告审核模式的差异。与既往多中心研究结论一致,本研究构建的智慧化凝血AV系统应用于真实临床后,标本TAT中位数缩短 12 min [ 14 , 16 , 17 ] 。本研究TAT缩短幅度优于Onelöv等 [ 14 ] 多中心研究报道的5~6 min TAT降幅,以及Liu等 [ 11 ] 研究得出的 3~10 min降幅,但低于Zhao等 [ 12 ] 研究报道的 32~42 min降幅。本研究缩短TAT的同时人工报告审核负担降低至1/3,意味着工作人员可将更多精力投入特殊标本与异常结果处置,进一步提升检验报告价值。
AV是提升高通量实验室患者安全的关键分析后流程,实验室需审慎完成方案设计与全流程验证 [ 20 ] 。2026年2月基于该多中心研究所建立的AV系统率先应用于首都医科大学附属北京积水潭医院,无临床质疑报告,在每周的实验室随机报告抽查中亦无AV审出报告撤回案例出现。本研究仍存在一定局限性。第一,本次多中心研究是针对三级综合医院患者人群制订的通用凝血审核规则,未针对老年、孕产妇、新生儿等特殊患者人群建立个性化AV规则设置,因此AV通过率仍有提升空间,这也可以作为未来凝血AV研究的方向 [ 50 , 51 , 52 , 53 ] 。第二,本研究为多中心建库、单中心验证,存在一定程度AV系统泛化性能验证不足的局限性。第三,由于凝血检测结果具有检测系统特异性、不同凝血仪器报警信息不同等,本研究建立的凝血AV规则可以为同类研究提供参考,但难以直接适配其他凝血分析系统。第四,本研究对不具备自动质控功能和AI视觉样本质量核查系统的凝血分析系统建议如下:结合样本量情况,选择合适的试剂规格,以减少错误风险;设置相应的仪器法溶血、黄疸、脂血、采血量参数拦截规则,凝血样本离心后上机前建议人工核实样本性状并针对异常样本在LIS中做备注,AV系统自动拦截进入人工审核。
综上所述,本次多中心研究成功构建了基于全检验流程质量核查的智慧化凝血报告AV系统,并且真实世界临床应用数据表明该系统能够持续、稳定地保证审出报告的准确性。
参考文献(略)
扫码阅读全文
主管:中国科学技术协会
主办:中华医学会
编辑:中华检验医学杂志编辑委员会
网站:https://www.medlab.org.cn/
邮箱:cjlm@cmaph.org
电话:010-51322331
地址:中华医学会杂志社《中华检验医学杂志》编辑部;北京市西城区东河沿街69号正弘大厦503室,邮编:100052
杂志订阅:
(1)全国各地邮政局(邮发代号2-71)
(2)网上订阅:http://jingyihui.org/shop_pc/product/show/0/26
(3)微信订阅:扫描上方"杂志订阅"二维码
复审:唐栋
终审:张媛