
 研报速递
前一篇解决的是“资源有限时,先从哪条研究路线起步”。如果最终选择药物警戒数据库,接下来最容易遇到的情况就是:某个药物—不良事件组合的报告突然变多,ROR也出现了信号。
这时真正需要解决的问题不是“怎么把信号做得更显著”,而是先判断:这个信号到底代表什么,哪些结论还不能说。
先给结论:自发报告数据库擅长“发现值得追查的药物—事件组合”,但报告数量增加、ROR升高,都不能直接换算成患者真实发生率,也不能单独证明因果关系。
01 | 报告从166条增至263条,为什么还算不出风险?
以免疫检查点抑制剂相关心肌炎为例,一项2025年的FAERS研究在去除重复记录和缺失年龄报告后,共纳入1326条相关报告;其中2018年166条,2022年263条。[2]
这两个数字说明的是“数据库中收到了多少相关报告”,却没有告诉我们两年分别有多少患者接受治疗、观察了多久,也不知道有多少事件没有上报。因此,即使每位患者发生心肌炎的真实风险完全没有变化,只要药物使用规模扩大,报告数也可能增加。
另外,报告数还会受到识别能力、医生关注度、监管提醒、媒体报道、主动上报、重复提交和随访报告等因素影响。FDA也明确提示,自发报告存在漏报、重复及报告偏倚,不能据此直接估计发生率。[1,3]
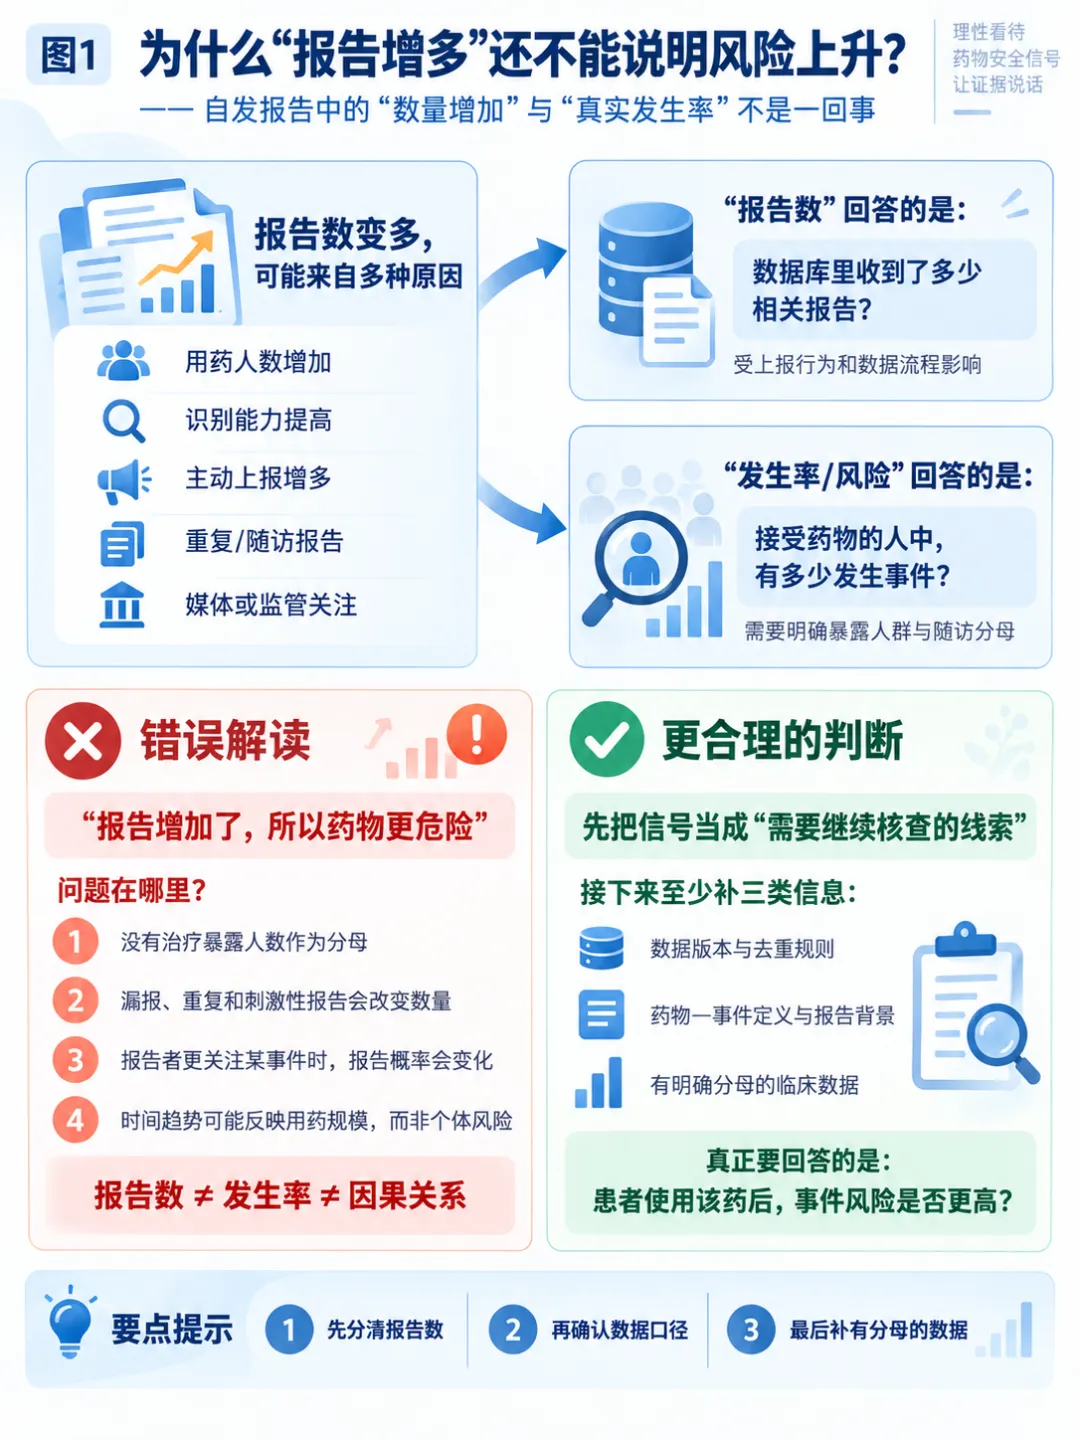
因此,看见“报告数上涨”时,第一步不是写“风险上升”,而是核对用药规模、报告来源、数据版本和统计口径。
02 | ROR比较的分母,仍然是“报告”
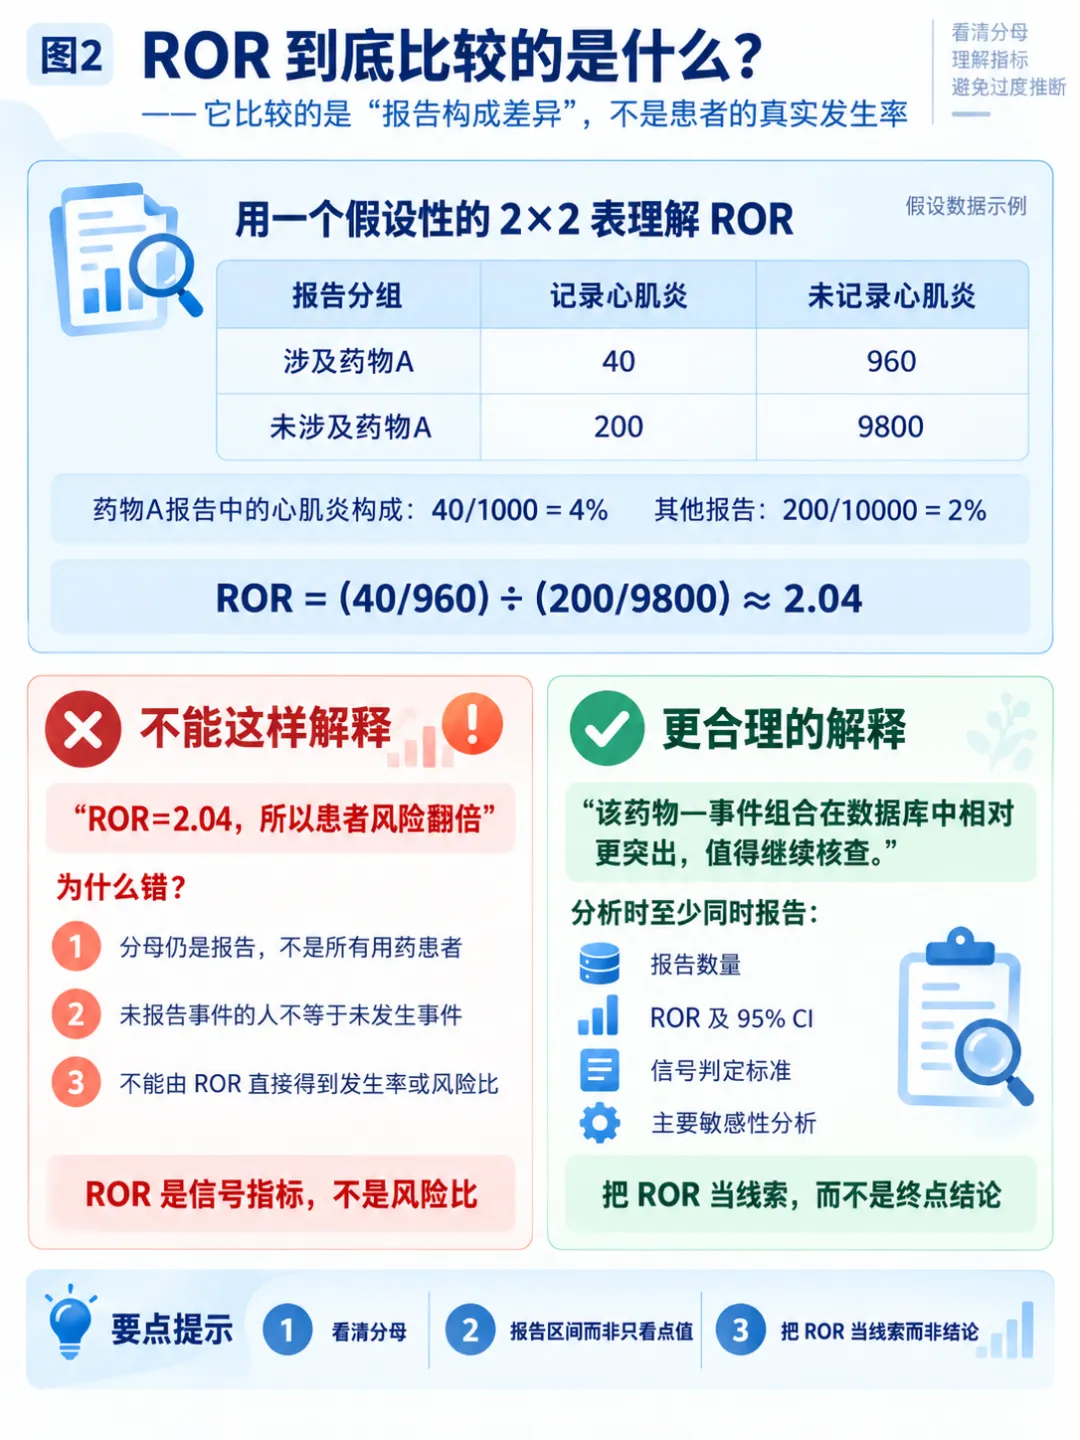
为了减少单纯报告数量受用药规模变化的影响,药物警戒研究常使用报告比值比(reporting odds ratio,ROR)等不成比例分析指标。ROR要回答的是:某个药物—事件组合,在当前数据库的报告构成中是否相对更突出。
用一个纯教学的假设例子:药物A相关报告中,40份记录心肌炎、960份没有记录;其他药物报告中,200份记录心肌炎、9800份没有记录。
ROR=(40÷960)÷(200÷9800)≈2.04。这个结果可以理解为:心肌炎在药物A相关报告中相对更突出,值得进一步核查。
但这里的“960份未记录心肌炎报告”不是经过完整随访、确认没有心肌炎的960位患者。换句话说,ROR的分母仍然是报告,不是全部暴露患者。
因此,“ROR=2.04”不能写成“患者心肌炎风险增加2.04倍”,更不能写成“药物A导致了心肌炎”。实际研究还应同时报告报告数量、95%置信区间、信号判定规则及敏感性分析。READUS-PV也强调了这些信息的透明报告。[4]
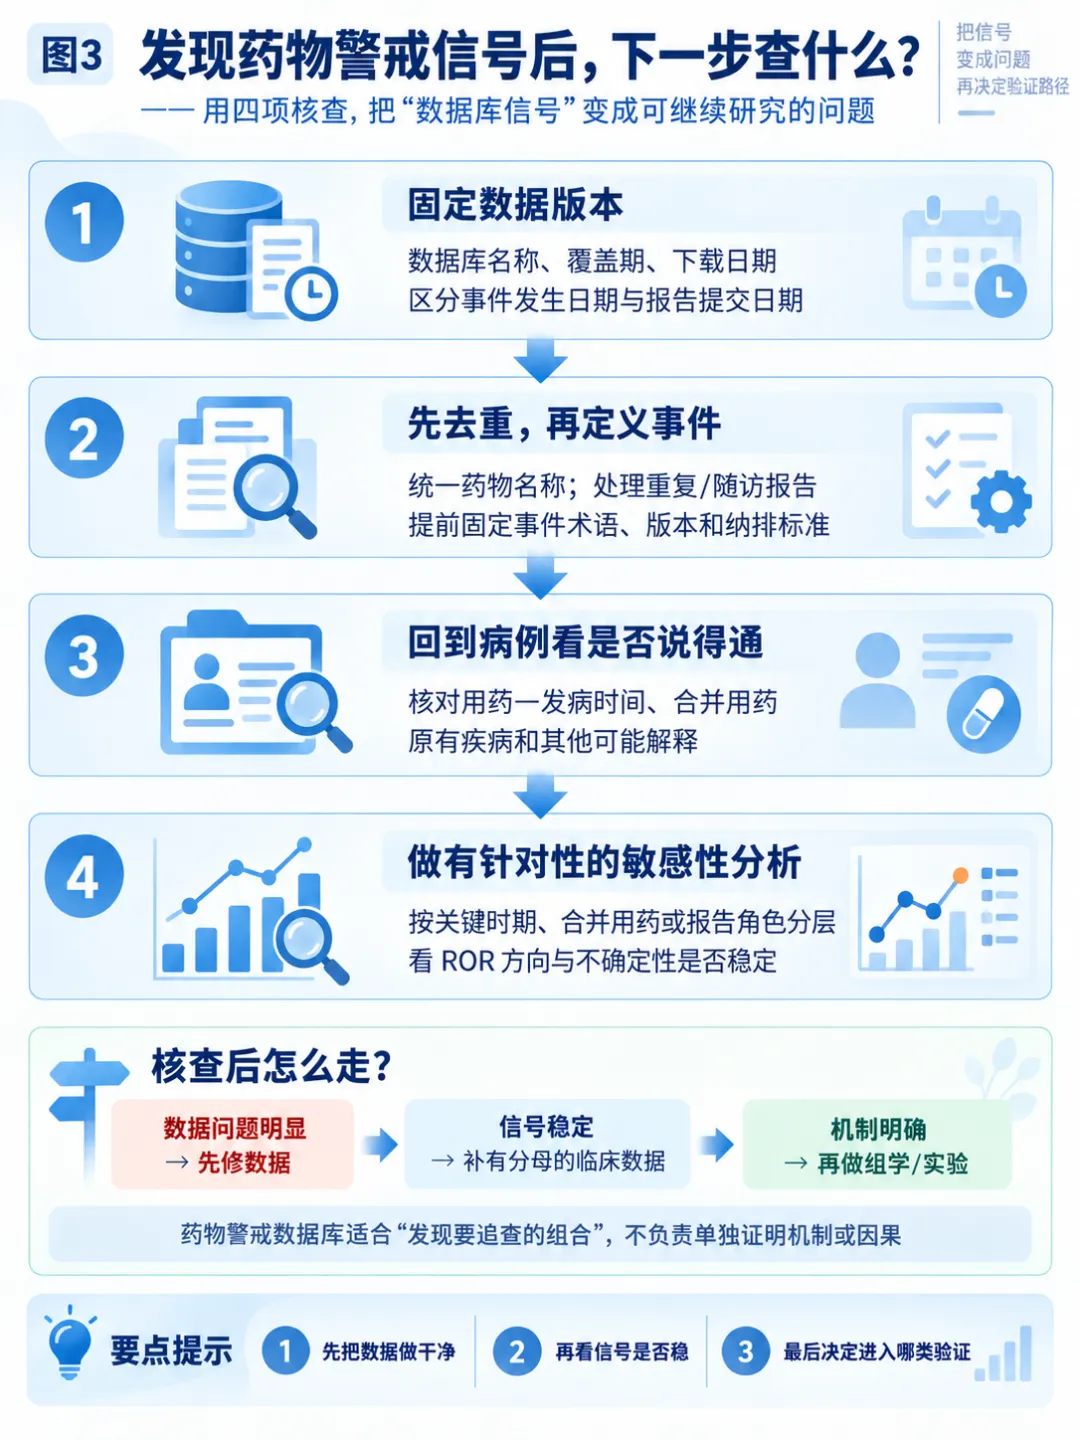
03 | 准备继续分析,先完成四项核查
第一项:固定数据版本。写清数据库名称、覆盖时间、下载日期和数据入口。FDA于2026年3月推出AEMS,历史FAERS研究与当前AEMS入口需要明确区分。[1,5] 同时把“事件发生日期”和“报告提交日期”分开,某月收到更多报告不等于该月新发生更多事件。
第二项:先去重,再定义事件。统一商品名和通用名,识别同一病例的首次报告、随访更新和可能重复提交。一份病例报告可以包含多个药物、多个事件,数据库连接后产生多行记录时,不能把每一行都当成独立患者。
结局定义也必须提前固定。例如研究心肌炎,需要明确使用的MedDRA术语、版本及纳入范围。单纯肌钙蛋白升高不能自动等同于临床心肌炎。每一步纳入、排除和缺失都应留痕。
第三项:回到病例,判断“说不说得通”。在可获得的信息范围内,核对用药—发病时间、原有疾病、合并用药及其他可能解释。报告者将某药列为“首要怀疑药物”,表达的是怀疑程度,不等于完成了因果归因。
第四项:做有针对性的敏感性分析。如果担心监管提醒造成刺激性报告,可比较关键时间点前后;担心合并用药影响,可按关键药物分层或限制;也可以限定药物角色、结局定义或报告来源,观察ROR方向和不确定性是否稳定。
04 | 信号核查之后,怎样接上靶点研究?
完成上述核查后,研究通常会出现三种去向。
第一种:数据问题明显。如果信号主要受重复报告、单一来源或事件定义影响,优先修数据,不急着做机制。
第二种:信号较稳定,但还缺真实风险证据。下一步应转向有明确暴露人数、观察时间和结局记录的临床数据,用合理对照比较损伤风险。这也自然衔接到下一篇的“适应证混杂”和对照选择问题。
第三种:临床风险与表型已经足够清楚,而且存在明确机制问题。这时才适合围绕患者差异、组织来源、采样时点和候选通路进入组学或实验验证。药物警戒数据库负责发现“值得追查的组合”,具体由哪个分子参与损伤,仍需要组织、细胞、扰动和功能证据支持。
一项可执行的第一阶段交付,不必复杂:数据版本+药物/事件定义+去重流程+ROR及95%CI+敏感性分析+下一步需要补的证据。先把这张表做清楚,再决定是否值得继续投入临床队列、组学或实验资源。
所以,当安全性报告突然增多时,最重要的不是急着把它解释成“药物更危险”,而是把数据库信号转成一个能够被下一步研究验证的问题。
下一篇:选对照,先处理适应证带来的混杂。
参考文献
[1] U.S. Food and Drug Administration. FDA Adverse Event Monitoring System (AEMS): AEMS Data Limitations. Accessed October 6, 2026.
[2] Reeves DJ, Leffers K, Rao VU. Immune checkpoint inhibitor related myocarditis reported through the FDA adverse event reporting system: pharmacovigilance trends in reporting and outcomes. Front Oncol. 2025;15:1498817. doi:10.3389/fonc.2025.1498817.
[3] U.S. Food and Drug Administration. Data Mining at FDA — White Paper. Accessed October 6, 2026.
[4] Fusaroli M, Salvo F, Begaud B, et al. The REporting of A Disproportionality Analysis for DrUg Safety Signal Detection Using Individual Case Safety Reports in PharmacoVigilance (READUS-PV): Explanation and Elaboration. Drug Saf. 2024;47:585–599. doi:10.1007/s40264-024-01423-7.
[5] U.S. Food and Drug Administration. FDA Launches New Adverse Event Look-Up Tool. March 11, 2026.
更多专题
02|临床病例数据库实操全教程
04|临床预测模型全流程
关于我们
发表评论
发表评论: