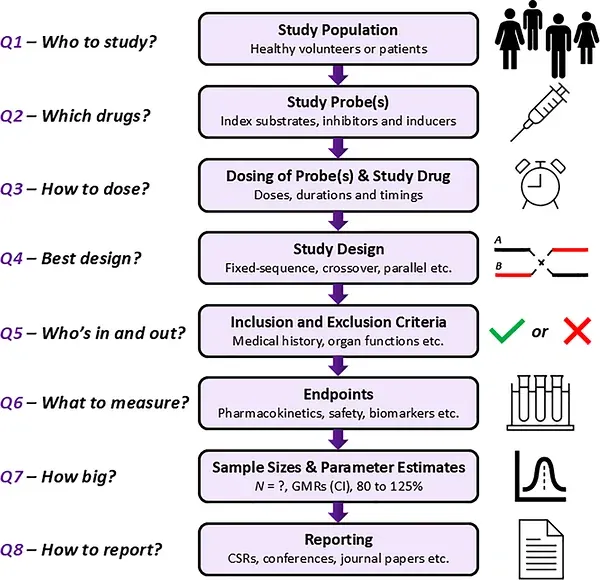
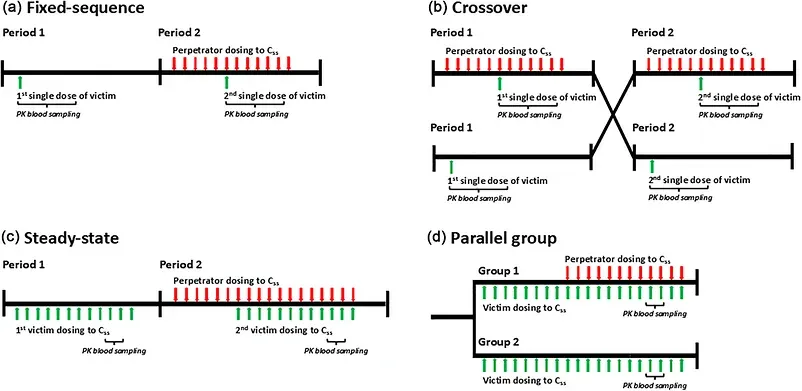
N011|药代 DDI 研究八问:从选人群到写报告NONCLINICAL RESEARCH & REGULATORY READING · N011非临床研究与申报 | 综述精读 · 药代 / 申报药代 DDI 研究八问:从选人群到写报告临床药代 DDI 研究没有神奇设计。把八个问题按顺序做完,结论才立得住。临床药代动力学药物相互作用研究:设计、实施与报告的实操要点Practical Considerations for the Design, Conduct, and Reporting of Clinical Pharmacokinetic Drug-Drug Interaction Studies in Drug Development.J Clin Pharmacol|2026;66(11):e70326IF 2.22025 JCR Q3中科院医学 4 区作者 2 位,一作 Tom Polasek(Monash 大学药物使用与安全中心);合作者 John O. Miners(Flinders 大学临床药理学科)。文章类型:Commentary 方法学综述。证据层级:权威综述(作者实验室、临床试验与临床实践的经验总结)+ 法规指南(FDA / EMA / ICH M12)。能证明研究设计的共识做法,不能证明某一设计的效应量——本文非原始研究,无新实验数据。DOI 10.1002/jcph.70326|PMID 42968399|开放获取,CC BY-NC-ND 4.0ABSTRACT当代谢酶与转运体决定药物药代时,开发中的临床药代相互作用研究常常不可回避。药物可以是受害者,也可以是施害者,还可能两者兼是。注册申报前,必须理解这些相互作用的临床后果:严重不良反应与治疗失败。作者从"是否启动研究"这个决策点开始,依次讲清人群、探针药、给药、设计、纳排、终点、样本量与报告。这不是操作手册,而是补齐法规指南的实操经验。原则主要针对小分子,治疗性蛋白与药物偶联物同样适用。"Rather than a set of instructions, hands-on advice for the main steps in study design, conduct, and reporting are provided to complement regulatory guidance."STUDY DESIGN先说清这套建议的边界,后面每条规则才知道用在哪里。· 取径:经验导向的 Commentary,按研究推进顺序组织,不按证据类别罗列· 起点:是否要做一项或多项临床 PK-DDI 研究的决策,随后沿八问逐个展开· 主体:小分子;原则同样适用于治疗性蛋白、药物偶联物与细胞治疗· 覆盖:CYP2D6、CYP3A、UGT1A1、UGT2B7,OATP1B1/3,P-gp 与 BCRP 等主要 DMET· 范围外:CES、FMO、SULT、GST 等次要酶;已完成试验的回顾性分析· 法规沿革:FDA 指南 1998 年首版,2006、2012、2020 更新;ICH M12 已协调体外与临床评价· 检索口径:原文未报告系统检索式、数据库与纳入排除标准,未走 PRISMA 流程· 出处:Abstract、Background 末段与 Conclusions没有系统检索式,意味着这是有选择地讲清一类判断,不是穷尽证据的定论。适合用来搭研究设计的框架,不适合当效应量的唯一来源。凡涉及具体数字,都应回到它引用的原始研究或法规条文。KEY EXPERIMENTAL DATA一次撤市,把 DDI 研究变成注册必答题米贝地尔是钙通道阻滞剂,上市不足一年就在 1998 年主动撤市。它强抑制 CYP3A 介导的代谢,抬高合用底物的暴露,出现严重横纹肌溶解。撤市前其实做过临床 DDI 研究。地高辛 AUC 升高 20%–30%,奎尼丁升高 50%,美托洛尔升高 4–5 倍,特非那定平均 QTc 升高 12%。但这些后果在开发期没有被认清。后续体外研究发现,它是 CYP3A 的机制型失活剂,通过不可逆破坏血红素起效。这类抑制往往比可逆抑制更严重、更持久。来源:Background。这四个数值是历史教训的锚点,不是本文新做的实验。它说明一件事:只测到 AUC 变化还不够,要看清机制与临床后果。判断时要区分"观察到暴露升高"和"理解为什么会升高"。图 1|八问串起研究全流程图注:从研究人群、探针药、给药方案、研究设计、纳排标准、终点、样本量到报告,共八个问题。出处:J Clin Pharmacol,Fig. 1,DOI 10.1002/jcph.70326。© 作者,CC BY-NC-ND 4.0(示意图,不作为实验证据)。"The Commentary is organized in a step-by-step manner to help design and run clinical PK-DDI studies in drug development successfully."原文指出,全文按步骤组织,目的是帮助读者成功设计并实施临床 PK-DDI 研究。图 1 支持的用法:把这八问当成模块 2.7.2 中 DDI 部分的自检顺序。先定人群与探针,再定给药与设计,最后定终点与报告。它能防止漏项,不能替代针对具体品种的判断。设计与样本量,决定结论能不能立住四种常见设计各有适用边界。固定序列、两周期、单剂量设计让受试者自身做对照,样本量通常不到 20 人。交叉设计因终点是客观 PK 参数,多数情况下并无必要。稳态设计用于非线性药代或窄治疗窗药物。平行组用于半衰期很长、洗脱期不可行的情形,比如治疗性蛋白,样本量通常超过 20 人。出处:Study Designs。图 2|四种常见研究设计图注:四种设计分别为 (a) 固定序列两周期单剂量、(b) 交叉、(c) 稳态、(d) 平行组。绿条为受害者给药,红条为施害者给药至稳态。出处:J Clin Pharmacol,Fig. 2,DOI 10.1002/jcph.70326。© 作者,CC BY-NC-ND 4.0(示意图,不作为实验证据)。"Open-label, fixed-sequence, two-period, single-dose designs are preferred for most PK-DDI studies because subjects act as their own controls."原文指出,多数 PK-DDI 研究首选开放标签、固定序列、两周期单剂量设计,因为受试者充当自身对照。图 2 支持一个常被误读的点:不到 20 人不是"设计更省",而是来自自身对照消掉了个体间变异;超过 20 人的平行组,代价来自基线变异大。统计框架沿用生物等效性,80%–125% 界限配合几何均数比与 90% 置信区间。这是判定框架,不是效应量本身。探针选错,数值再准也会误导所有 CYP 探针底物都有局限,没有完美选择。瑞格列奈是推荐的 CYP2C8 探针,却也经 OATP1B1 摄取,并部分经 CYP3A 代谢。氟伏沙明是 CYP1A2 指示抑制剂,可使探针替扎尼定 AUC 升高 30 倍;同时它按效价顺序还抑制 CYP2C19、CYP3A4、CYP2C9 与 CYP2D6。UGT 的体内探针有限,也没有 UGT 探针鸡尾酒。来源:Study Probes。给药侧也有细节。受害者通常给低剂量、两次单剂量,一次基线,一次在施害者达稳态后。微剂量定义为 ≤100 µg 或 ≤1/50 药理活性剂量,业界因担心外推而少用于注册。纳排阈值同样要写清:BMI 上限趋势放宽到 35 kg/m²;总胆固醇 >7.5 mmol/L、LDL-C >5.0 mmol/L 排除;肾功能需 ≥90 mL/min/1.73 m²。来源:Inclusion and Exclusion Criteria。作者把"探针 DMET 选择性造成混淆、进而导致误导性结论"列为全文最需警惕的问题。拿到一个漂亮的 AUC 比值,先问探针覆盖了哪些通路。活性代谢物占循环总量 ≥10% 时,还要把它单独当终点看。CONCLUSION作者强调,PK-DDI 研究虽小,细节却多。探针受害者与施害者的 DMET 选择性经常造成混淆,这是误导性结论的主要来源。"Particularly, DMET selectivities of probe victims and perpetrators regularly cause confusion, which can result in misleading conclusions."作者预期,多数研究仍会聚焦小分子与临床最重要的 CYP 酶。但随着非临床阶段探索的分子类型与消除通路更多样,结合酶、转运体与间接通路的研究会增多。亮点米贝地尔撤市的四个锚点:地高辛 AUC +20%–30%,奎尼丁 +50%,美托洛尔 +4–5 倍,特非那定 QTc +12%。固定序列自身对照把样本量压到 20 人以内;平行组因基线变异大通常要超过 20 人,差别来自设计而非偏好。统计沿用生物等效性框架:80%–125% 界限,几何均数比配 90% 置信区间;判定的是相互作用是否显著。八问清单从人群一路排到报告,可直接当临床药理模块 DDI 部分的自检顺序,防止漏项。个人解读科学性上,最值得记的是"先问设计、再看数值"的顺序。八问清单能搭框架,但它来自作者经验与法规指南,不是系统综述,也没有原始实验数据。文中数值都是历史案例或监管阈值。把框架用于内部技术讨论的起点可以,直接当效应量来源不行。亮点在于把毒理和申报接成一条线。撤市案例说明漏掉机制会付出什么代价;样本量与统计框架说明怎样让结论立得住。内源生物标志物虽在快速发展,作者明确写了监管机构尚未批准它替代临床 PK-DDI 研究。这一点在申报里不能含糊。要留意作者结论不等于我方结论。作者说多数研究仍聚焦小分子与 CYP;落到我们手上,治疗性蛋白与药物偶联物的 DDI 证据空白要在申报资料里显式说明,不能照搬小分子模板。新分子类型的相互作用机制尚未充分表征,正是需要写清楚的边界。出处Polasek T, Miners JO. Practical Considerations for the Design, Conduct, and Reporting of Clinical Pharmacokinetic Drug-Drug Interaction Studies in Drug Development. J Clin Pharmacol. 2026;66(11):e70326.PMID 42968399|DOI 10.1002/jcph.70326|PMCID PMC13724835IF 2.22025 JCR Q3中科院医学 4 区PubMed:https://pubmed.ncbi.nlm.nih.gov/42968399/DOI:https://doi.org/10.1002/jcph.70326图片版权:© 作者,CC BY-NC-ND 4.0。本文为文献方法学解读,不构成具体研究设计建议。

 研报速递