
 研报速递
出处: Blazev R, Carl CS, Ng YK, et al. Phosphoproteomics of three exercise modalities identifies canonical signaling and C18ORF25 as an AMPK substrate regulating skeletal muscle function. Cell Metab. 2022;34(10):1561-1577.e9.
作者介绍:
Abstract
摘要
运动可诱导信号网络,从而改善肌肉功能并产生健康获益。为鉴定不同运动方式进行期间及运动后的差异性与共同信号网络,我们采用耐力、冲刺和抗阻运动交叉干预设计,对人体骨骼肌开展磷酸化蛋白质组学分析。研究鉴定出5486 个在至少一种运动方式进行期间或运动后受到调控的磷酸化位点,而三种运动方式共有的核心磷酸化位点仅有 420 个。其中一个核心位点为功能尚未明确的蛋白C18ORF25 上的 S67,我们证实其为 AMPK 的底物。缺失 C18ORF25 的小鼠表现出骨骼肌肌纤维尺寸减小、运动能力下降以及肌肉收缩功能降低,同时伴有收缩蛋白和 Ca²⁺ 处理相关蛋白磷酸化水平下降。表达C18ORF25 S66/67D 磷酸化模拟突变体可逆转肌肉产力下降。本研究界定了不同运动方式的差异性及共有核心运动磷酸化蛋白质组,并鉴定 C18ORF25 为运动信号与肌肉功能的调控因子。
研究亮点
比较耐力、冲刺和抗阻运动后的骨骼肌磷酸化蛋白质组。
鉴定骨骼肌运动共有的核心磷酸化蛋白质组。
鉴定 C18ORF25 为 AMP 活化蛋白激酶(AMP-activated protein kinase,AMPK)的底物。
C18ORF25 的磷酸化调控骨骼肌收缩功能。
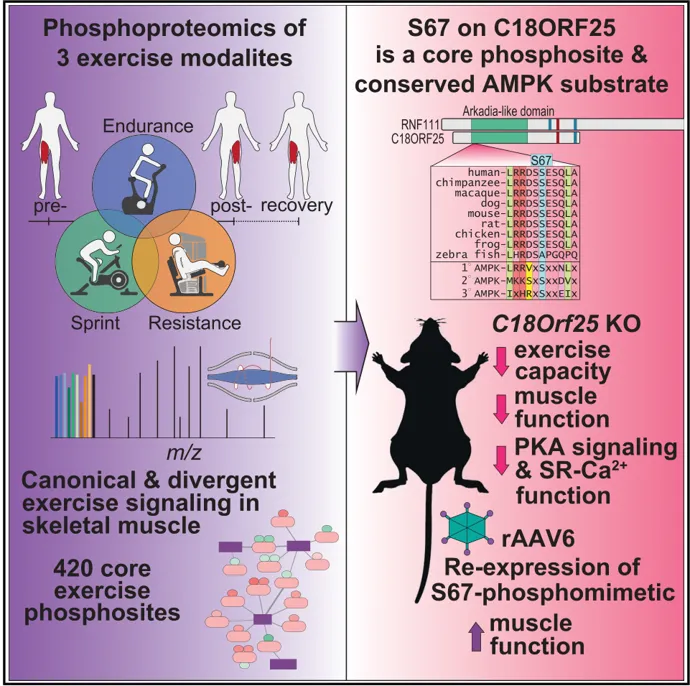
图形摘要|三种运动方式的磷酸化蛋白质组学。耐力、冲刺和抗阻运动;运动前、运动后及恢复期。骨骼肌中共同及差异性运动信号;420 个运动核心磷酸化位点。C18ORF25 S67 为核心磷酸化位点及保守的 AMPK 底物。C18Orf25 KO 导致运动能力、肌肉功能、PKA信号和SR Ca²⁺ 功能下降;通过rAAV6 重新表达S67 磷酸化模拟突变体,提高肌肉功能。
Introduction
前言
运动可降低疾病危险因素,并带来多方面的健康获益,包括改善心血管系统和肌肉骨骼健康、提高胰岛素敏感性(Dankel 等,2016;Shojaee-Moradie 等,2007),从而总体上促进长寿(Fiuza-Luces 等,2018)。运动可分为肌肉收缩时的分解代谢阶段,此时动员能量底物以维持能量稳态;而在运动恢复期,则启动能量储备补充及潜在受损肌肉的修复(Richter 等,2021)。传统上,我们区分耐力运动(低负荷、高重复次数)和抗阻运动(高负荷、低重复次数)。耐力训练,即反复进行耐力运动,可诱导支持氧输送与消耗的结构发生适应(Deshmukh 等,2021);相反,抗阻训练促进肌纤维生长(Hoppeler 等,2011)。冲刺运动的肌肉活动模式与抗阻运动相似,均具有高负荷、短时程的特点,但冲刺运动更常引起类似耐力训练的线粒体生物发生及氧化能力适应(Gibala 和 McGee,2008)。
对不同运动方式的这些反应,是骨骼肌差异性分子信号所产生的功能性结果(Hawley 等,2014)。例如,耐力运动与激活核辅激活因子过氧化物酶体增殖物激活受体 γ 共激活因子 1α(PGC-1α)的通路有关(Mathai 等,2008),进而促进线粒体生物发生和血管生成(Geng等,2010);抗阻运动则与哺乳动物雷帕霉素靶蛋白(mTOR)激酶及促进肌肉肥大的通路激活有关(Drummond等,2009)。以往已有研究比较不同运动类型调控的信号反应,但仅以靶向方式分析了少数通路和磷酸化位点(Atherton 等,2005;Mazo 等,2021)。
基于质谱的磷酸化蛋白质组学显著改变了我们以非偏倚方式鉴定信号网络的能力。此前,该方法已用于表征人体短时间高强度运动中的骨骼肌磷酸化变化(Hoffman 等,2015)、小鼠耐力型跑台运动(Kleinert 等,2017;Nelson 等,2019),以及小鼠和大鼠离体肌肉收缩(Dzamko 等,2008;Nelson 等,2019;Potts 等,2017;Steinert 等,2021)。然而,尚未在人类中通过磷酸化蛋白质组学比较不同运动方式。由于各种运动方式均与发病及死亡风险降低有关(Warburton 和 Bredin,2017),不同运动类型之间可能存在一组尚待发现的共同核心信号通路。运动诱导的肌量及代谢功能改善与长寿和疾病预防有关(Grevendonk 等,2021;Leong 等,2015),因此,我们假设这些核心信号可能与肌肉功能适应及运动健康获益最为相关。
本研究采用人体交叉设计,结合骨骼肌活检的磷酸化蛋白质组学分析,比较三种运动干预中的信号网络。该设计使我们能够区分耐力、冲刺或抗阻运动进行期间及恢复 3 h 后特异性调控的磷酸化网络,并界定三种方式共有的核心信号。我们发现,功能尚未明确的 C18ORF25 蛋白 S67 位点在所有运动方式中均发生磷酸化,并且是 AMPK 的底物。此外,小鼠缺失C18ORF25 会导致肌纤维尺寸、收缩力和运动能力下降,而 C18ORF25 S67 位点磷酸化可增强收缩产力。这些结果说明,本研究构建的多运动方式磷酸化蛋白质组资源,可用于鉴定促进骨骼肌功能及潜在健康获益的功能性磷酸化位点。
Results
研究结果
01|人体骨骼肌多种运动方式磷酸化蛋白质组
为表征不同运动方式中的信号事件,我们使 8 名健康、未经训练的青年男性〔年龄 26.3±1.3 岁;体质指数(BMI)23.5±0.7 kg/m²;最大摄氧量(VO₂max)42.6±1.5 mL/kg/min;表 S1〕在隔夜空腹状态下,分别完成一次耐力运动(90 min,60% VO₂max)、冲刺运动(3 次 30 s 全力自行车运动)或抗阻运动(6组、每组 10 次最大重复负荷的膝伸展运动)。所有受试者均按照随机交叉设计完成三种运动,每次运动之间至少间隔 10 d 洗脱期。运动前及运动后即刻采血,并在随后空腹恢复的 3 h 内额外采集 4 次血样;运动前、运动后即刻及恢复 3 h 时获取股外侧肌活检样本(图 1A)。
耐力运动的能量消耗最高(3609±189 kJ),其次为冲刺运动(382±16 kJ)和抗阻运动(198±0.3 kJ;表 S1)。血浆葡萄糖和胰岛素浓度在耐力运动中下降,在冲刺运动中升高,而抗阻运动中无变化(图 S1A、S1B),随后在恢复期回到运动前水平。血浆乳酸和儿茶酚胺浓度在耐力运动中最低,在冲刺运动中明显较高,抗阻运动介于二者之间(图 S1C–S1E),提示三种运动方式引起的全身应激程度不同。血浆脂肪酸(FA)浓度在耐力运动中升高,并在整个恢复期保持约 2 倍水平(图 S1F)。值得注意的是,冲刺试验中血浆 FA 浓度在运动后下降,且恢复期仍低于静息值。三种运动前肌糖原含量相近,耐力、冲刺和抗阻运动后分别下降 48%、40% 和 29%,三种方式之间无显著差异(图 S1G)。
我们首先使用蛋白质印迹,检测运动前、运动后及恢复 3 h 活检样本中已知受运动调控的磷酸化信号通路(图 1B)。三种方式诱导 AMPK T172和下游底物 ACC1 S80 相似程度的磷酸化,二者均在恢复 3 h 后回到运动前水平。此外,各运动方式均使ERK1/2 T202/Y204 磷酸化增加,并在恢复 3 h 后回到运动前水平。
磷酸化蛋白质组学采用10 重串联质量标签(tandem mass tag,TMT)、磷酸化肽富集及液相色谱串联质谱完成。设计包含 8 次 10 重实验,每次纳入一名受试者在三种运动方式、三个时间点的全部 9 份样本,第 10 个通道为用作内参的混合肽样本(图 1A)。因此,可在个体内配对比较各运动方式下同一磷酸化位点的反应,并通过内参校正多次 TMT 实验的批次效应。在至少 3 名受试者及所有时间点中,共定量到2258 个磷酸化蛋白上的 9096 个磷酸化位点,定位至精确氨基酸的概率均大于 0.75(表 S2)。主成分分析(PCA)显示各组分离良好,提示定量具有可重复性(图 1C)。运动后即刻,各方式均沿主成分 1与运动前水平分离,冲刺和抗阻运动与耐力运动略有分离。恢复 3 h 后,耐力运动重新聚类至运动前水平,而冲刺与抗阻运动均沿主成分 2 分离。在至少一种运动方式的运动后即刻或恢复期,1573 个磷酸化蛋白上的 5486 个磷酸化位点受到显著调控〔Benjamini–Hochberg 假发现率(FDR)校正后 q<0.05;至少 3 名受试者〕。在这些位点中,PhosphoSitePlus(PSP)数据库仅为 222 个(4.0%)注释了已知功能,为 202 个(3.5%)注释了上游激酶(Hornbeck 等,2019)。
我们还进行了蛋白质组学分析,以评估运动干预期间及之后蛋白丰度的潜在变化(表 S3)。耐力、冲刺和抗阻运动后分别有45、103 和 12 个蛋白受到显著调控;恢复 3 h 后,分别有 1、222 和 2 个蛋白受到调控,均采用 Benjamini–Hochberg FDR 校正后q<0.05,且至少 3 名受试者的标准。冲刺运动期间及之后受调控的蛋白较多,值得关注。通路富集分析提示,多条代谢通路、泛素–蛋白酶体系统(UPS)及肌肉收缩相关蛋白受到调控(表 S4),其中包括 UBE3A、UBR1 和 NSMCE2 上调,这些蛋白此前尚未在运动适应背景下得到研究。总体而言,急性磷酸化蛋白质组调控是各类运动期间及之后的主要特征;相比之下,初始阶段的蛋白质组变化较少,但 UPS 调控在冲刺运动中比其他方式更为突出。
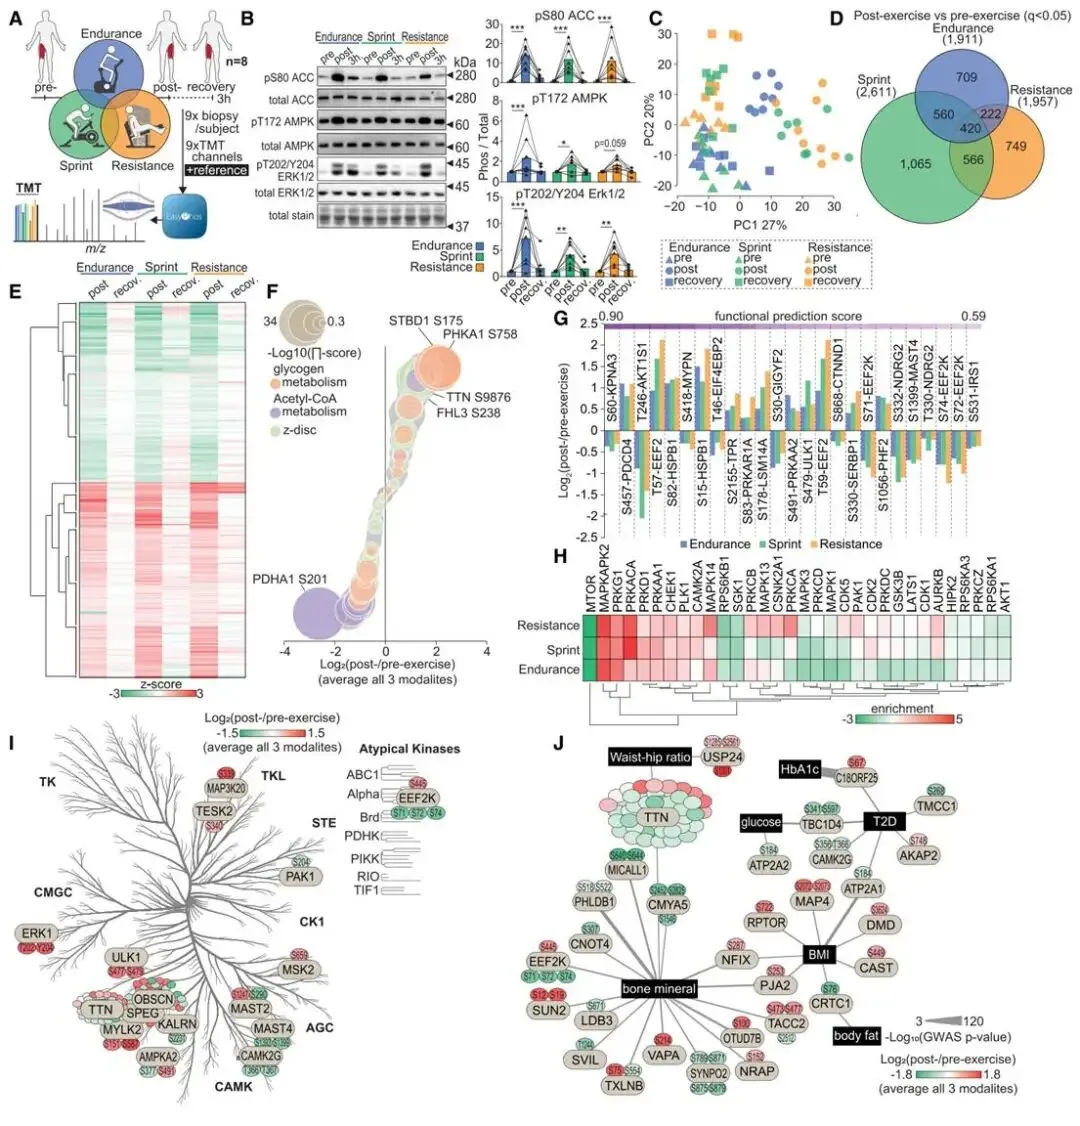
图 1三种运动方式下人体骨骼肌磷酸化信号转导的定量分析鉴定共同运动磷酸化蛋白质组
(A)实验设计概览。
(B)三种运动方式的运动前、运动后即刻及恢复3 h 肌活检蛋白质印迹;n=8;*p<0.05,**p<0.01,***p<0.001;方差分析并采用 Tukey 事后检验,与运动前比较。
(C)运动磷酸化蛋白质组 PCA。
(D)相对于运动前受调控位点的韦恩图。
(E)420 个共同核心位点相对于运动前倍数变化的热图。
(F)基于倍数变化及 q 值计算的 420 个共同核心位点显著性评分。
(G)按功能预测评分对前 25 个共同核心位点分类。
(H)运动后即刻受调控位点的激酶富集分析。
(I)将激酶上的共同核心位点映射至激酶组系统发育树。
(J)含共同核心位点的磷酸化蛋白与人类 GWAS 整合。
02|运动共有的核心磷酸化蛋白质组
由于各类运动均有健康获益(Warburton和 Bredin,2017),我们首先表征三种方式共同调控的磷酸化位点,这些位点代表运动共有的核心磷酸化蛋白质组。在三种运动后即刻,218 个蛋白上的 420 个位点均受到调控,定位概率大于 0.75(图 1D、1E)。采用结合倍数变化和 q 值的显著性评分(p-score)对位点排序(Xiao 等,2014),突出变化幅度最大、q 值最低的位点,以识别数据集中调控最稳健的位点(图 1F)。
糖原代谢相关蛋白STBD1 和 PHKA1 的磷酸化评分位居前列。乙酰辅酶 A 代谢相关蛋白也受到强烈调控,例如PDHA1 S201 的 p-score 最低,运动时发生显著去磷酸化。420个共有核心位点中,62 个定位于 Z 盘,其中 22 个位于 TTN。FHL3 S238 磷酸化的 p-score 较低,但此前尚无功能表征;不过,FHL3 已知参与 BMP 信号与肌发生调控(Cottle 等,2007)。根据 PSP 数据库,约 27 个共有核心位点此前已被赋予功能。例如,BAG3 T285 和 S289 磷酸化与其细胞内定位及功能有关,并对抗阻运动后的骨骼肌维持具有重要作用(Kim 等,2016;Ulbricht 等,2015)。
随后,我们采用近期报道的机器学习方法预测位点功能(Ochoa 等,2020)。图 1G 展示排名前 25 的位点,包括阳性训练集中的 HSPB1 S82,其调控细胞内转运(Landry等,1992;Stokoe 等,1992),以及 EEF2 的抑制性位点 T57(Hizli 等,2013)。基于已知激酶–底物关系(kinase-substrate relationships,KSRs)进行富集分析以预测激酶活性,结果显示,各运动方式后即刻 mTOR、P70S6K 和 SGK 活性下降,而 P38(MAPK14)、PKA(PRKACA)、PKG(PRKG)、MAPKAPK2、AMPK(PRKAA)、PLK、CDK2、PKCβ(PRKCB)和 CAMK2A 活性升高(图 1H)。
数据还发现,三种运动方式均使16 种不同蛋白激酶上的 77 个位点发生直接磷酸化(图 1I)。其中,TTN、SPEG 和 OBSCN 三种结构性激酶的磷酸化事件最多。大多数位点尚未开展功能研究,只有 4 种激酶的相应磷酸化此前被报道可调节活性,即PRKAA2(AMPK)S377、ERK1 T202/Y204、PAK1 S204 和 PRKAR1A(PKA 调节亚基)S83。其他具有受调控位点但尚无相关功能研究的激酶,包括 MAST4 S1393 和 TESK2 S340。
为进一步探索共同信号及其潜在健康意义,我们将所有运动方式中发生磷酸化的 116 个蛋白与人类全基因组关联研究(genome-wide association studies,GWAS)整合(Buniello 等,2019;图 1J)。TBC1D4 磷酸化位点参与 GLUT4 介导的葡萄糖摄取调控;此前在格陵兰人群中,其遗传变异与 2 型糖尿病(T2D)有关(Moltke 等,2014)。其他值得关注的关联包括:AKAP2与 T2D(Imamura 等,2012;Mahajan 等,2018;Spracklen 等,2020),NFIX 和 PJA2 与 BMI 及多种骨矿化指标(Locke 等,2015;Morris 等,2019;Turcot 等,2018),以及功能尚未明确的 C18ORF25 与糖化血红蛋白及 T2D(Chen 等,2021)。
03|持续性及运动方式特异性的磷酸化调控
接下来,我们研究恢复 3 h 后磷酸化蛋白质组的重构,并表征不同运动类型的特异性磷酸化。出乎意料的是,耐力运动恢复 3 h 后仅 FLNB S2454 一个磷酸化位点受到差异性调控,提示磷酸化蛋白质组几乎完全恢复至运动前基础水平,这与 PCA 一致(图 1C)。与此形成鲜明对照的是,冲刺与抗阻运动恢复 3 h 后分别有 2904 和 687 个位点受到调控(图 2A)。分别有 848 和 84 个蛋白仅在冲刺或抗阻运动恢复期发生特异性磷酸化,涉及广泛的细胞通路(图 2B;表 S5)。两者存在相似通路,如 Rho GTP 酶信号及肌动蛋白丝相关通路,也有涉及轴突导向和蛋白水解相关蛋白的特异性通路(图 2C;表 S3)。这提示肌肉磷酸化蛋白质组存在冗余性:恢复期相似蛋白和通路均可发生磷酸化,但不同运动方式作用于不同位点。
部分蛋白包含多个受调控的磷酸化事件。例如,MYH1 和 ALDOA 分别有 7 个和 8 个位点仅在冲刺恢复期受到调控,而在抗阻运动后发生去磷酸化(图 2D、2E)。具有相互作用的蛋白也存在协同调控的磷酸化,包括 N 端规则通路相关 E3 泛素蛋白连接酶 HECTD1 和 UBR5、钙蛋白酶介导蛋白水解相关的CAST 和 CAPN3,以及在抗阻运动恢复期发生磷酸化的 RAD23 泛素受体位点(图2F–2H)。
比较激酶扰动分析揭示了运动方式之间的潜在活性差异(图 2I–2K)。例如,p38 MAPK(MAPK14,粉色箭头)在各运动后均升高,但在抗阻恢复期磷酸化进一步增强(图 2L)。MAPKAPK2(黄色箭头)同样在各运动中升高,在耐力恢复期受到抑制,但在冲刺与抗阻恢复期保持磷酸化(图 2M)。PKA(PRKACA,绿色箭头)活性在各方式中均增加,冲刺运动增幅最大;耐力恢复 3 h 时受到抑制,冲刺后仍持续活跃(图2N)。
值得注意的是,既往定义为“雷帕霉素抵抗性”的 mTORC1 底物(Kang 等,2013)在各运动后即刻均下降,而“雷帕霉素敏感性”底物总体上升(图 2O、2P)。这一差异在 LARP1 S766与 S774 尤为明显,两者此前分别被描述为 mTORC1 的“优良”与“较差”底物(Kang 等,2013)。为进一步验证,我们检测mTORC1 底物的蛋白质印迹(图 2Q)。雷帕霉素抵抗性底物 4EBP1 T37/46 在耐力运动中显著去磷酸化;相反,敏感性底物 4EBP1 S65 和 RPS6 S235/236 在抗阻恢复期升高。尽管此前已研究 mTOR 抑制剂处理后底物磷酸化的差异(Yang等,2021),本研究在生理条件下展示了特定底物的差异性磷酸化。综上,三种运动方式的激酶活性及磷酸化事件具有显著差异,且恢复期最为突出。
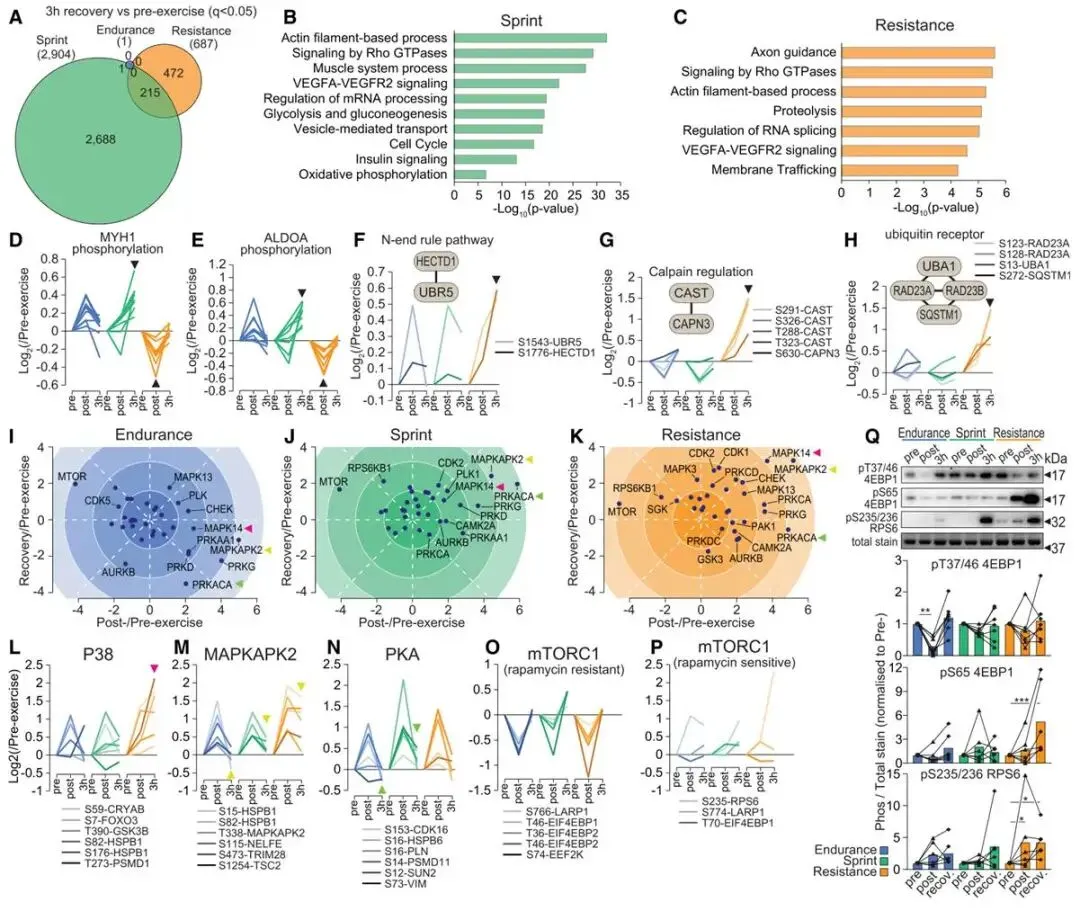
图 2三种运动干预恢复期人体骨骼肌持续性及方式特异性的磷酸化调控
(A)恢复期相对于运动前受调控位点的韦恩图。
(B、C)仅在冲刺或抗阻恢复期发生磷酸化的蛋白通路富集分析。
(D、E)MYH1(D)及 ALDOA(E)上协同调控的位点。
(F–H)N 端规则通路、钙蛋白酶调控及泛素受体相互作用蛋白上协同调控的位点。
(I–K)各运动方式的比较激酶富集分析,以运动后与恢复期相对于运动前的变化绘图。
(L–P)所示激酶的人工整理激酶–底物关系。
(Q)三种方式运动前、运动后即刻及恢复 3 h 的肌活检蛋白质印迹;n=8;*p<0.05,**p<0.01,***p<0.001;方差分析及 Tukey 事后检验,与运动前比较。
04|运动磷酸化蛋白质组的代谢关联
为鉴定可能参与运动期间及之后代谢适应的磷酸化位点,我们将每个位点与血浆代谢物或肌糖原进行两两相关分析(图 3A–3F;表 S6)。已知的调控性位点与血浆代谢物高度相关。例如,LDHA Y10(LDHA-3 亚型中的 Y39)磷酸化与血浆乳酸负相关(图 3G)。该位点调控活性 LDHA 复合物形成、NADH 结合及丙酮酸/乳酸代谢,Y10F 突变可增加呼吸(Fan 等,2011)。糖原合酶 S649 的抑制性磷酸化与糖原含量负相关(图 3H)。PPP1R2 S87 磷酸化与血浆胰岛素负相关;虽然尚未证明其直接参与胰岛素调控,但该位点可调控 PPP1R2 核转位(Kakinoki等,1997;图 3I)。其他值得关注的关联是,DHCR7 S14 与血浆 FA 负相关,PDHA1 S300 与血浆 FA 正相关(图 3J、3K)。DHCR7 S14 磷酸化可调控胆固醇还原酶活性,但其对血浆 FA 的影响尚不清楚(Prabhu 等,2017)。这些数据为优先筛选潜在调控代谢适应的位点提供了丰富资源。
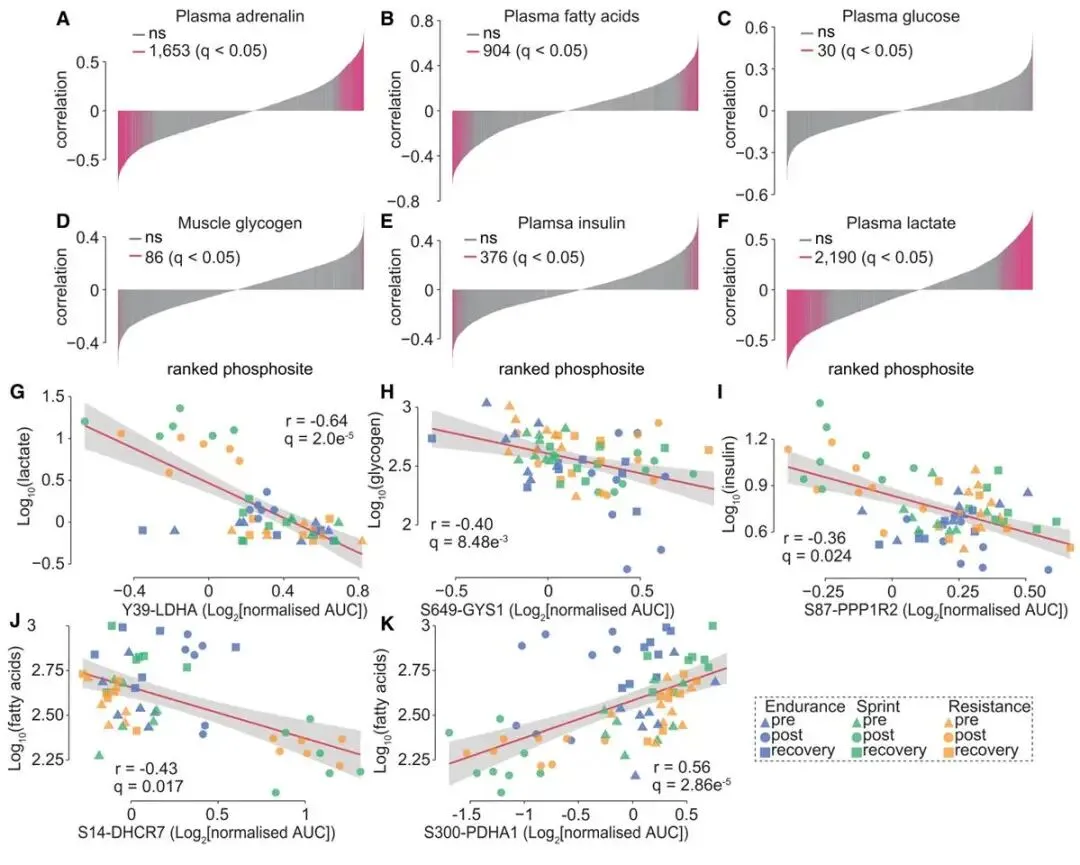
图 3不同个体运动方式及时间点的磷酸化位点与血浆代谢物和肌糖原含量的相关性
(A–F)单个位点与血浆肾上腺素(A)、脂肪酸(B)、葡萄糖(C)、肌糖原含量(D)、血浆胰岛素(E)和乳酸(F)的 Spearman 相关。灰色 ns 表示不显著,红色表示 Benjamini–Hochberg FDR 校正后q<0.05。
(G)血浆乳酸与 LDHA Y39 的相关性。
(H)肌糖原与 GYS1 S649 的相关性。
(I)血浆胰岛素与 PPP1R2 S87 的相关性。
(J)血浆脂肪酸与 DHCR7 S14 的相关性。
(K)血浆脂肪酸与 PDHA1 S300 的相关性。
05|C18ORF25 是受运动调控的新型 AMPK 底物
共同运动磷酸化蛋白质组与人类GWAS 的整合分析发现,功能尚未明确的 C18ORF25 S67 在各运动类型中均发生磷酸化;C18ORF25与 T2D 有关(图 1J),且 S67 位于 AMPK 共有识别基序内(Gwinn 等,2008;图 4A)。C18ORF25 最近缘的同源蛋白为Arkadia(RNF111),它是一种靶向 SUMO 的 E3 泛素连接酶,含 SUMO 结合结构域及泛素结合所需的 C 端 RING 结构域,在 99% 的有颌脊椎动物中保守(Sriramachandran 等,2019;图 4A、S2A、S2B)。C18ORF25 中预测的 AMPK 位点 S67 在 Arkadia 中缺失;而 C18ORF25 缺少整个 RING 结构域,提示其不具有泛素化活性(Laigle 等,2021)。C18ORF25 广泛表达,其转录本在氧化型骨骼肌中高于糖酵解型肌肉和心肌,并可在所有肌纤维类型中检测到(Petrany 等,2020;Terry 等,2018;Uhlen 等,2015;图 S3A–S3D)。小鼠骨骼肌蛋白质组分析显示其丰度较低,位列第 5520 位(Deshmukh 等,2015)。
为表征预测的 AMPK 位点 S67,我们制备了磷酸化特异性抗体。在 HEK293 细胞中表达FLAG-C18ORF25,采用或不采用 AICAR/A-769662 药理激活 AMPK。细胞裂解液经抗 FLAG 免疫沉淀(IP),富集蛋白再接受或不接受磷酸酶处理。FLAG-C18ORF25的预测分子量为 45.5 kDa,但迁移异常缓慢,主要条带出现在约 59 kDa(绿色箭头),我们认为至少部分与标签引入负电荷有关。AICAR/A-769662 增强 pS67 C18ORF25 信号,而磷酸酶减弱该信号,提示其磷酸化依赖 AMPK,且抗体具有磷酸化特异性。
为进一步验证特异性,我们分别表达野生型(WT)FLAG-C18ORF25、S66/S67 突变为丙氨酸的 S66/67A,以及突变为天冬氨酸的 S66/67D。抗 FLAG 免疫沉淀及蛋白质印迹显示,S66/67A 的磷酸化免疫反应性消失。随后,体外激酶反应证实重组 AMPK(α2β1γ1 亚型)直接磷酸化已知底物ACC1 S80 和 C18ORF25 S67(图 4D)。在表达 FLAG-C18ORF25-WT 的 HEK293 细胞中敲低 AMPKβ1/β2,降低了上述两个位点的磷酸化,并消除了AICAR/A-769662 依赖的磷酸化(图 4E)。人体肌活检蛋白质印迹显示,运动增加了约43 kDa 内源性 C18ORF25 的 S67 磷酸化(图 4F,品红色箭头)。综上,C18ORF25 S67 是受运动调控的 AMPK底物。
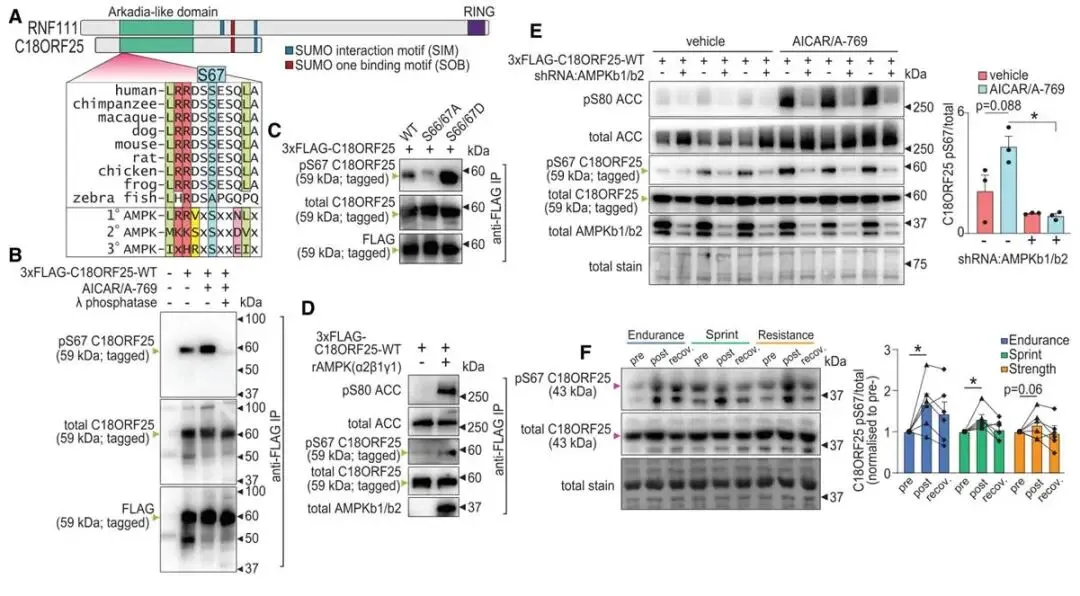
图 4鉴定 C18ORF25 S67 为受运动调控的 AMPK 底物
(A)C18ORF25 与 RNF111 结构域,以及突出显示 C18ORF25 特有 S67 周围 AMPK 基序的多序列比对。
(B)免疫沉淀 FLAG 标记 C18ORF25-WT、S66/67A 或 S66/67D 的蛋白质印迹。绿色箭头表示约 59 kDa 的外源 FLAG-C18ORF25。
(C)表达 FLAG-C18ORF25 的 HEK293 细胞,接受或不接受 AICAR 和 A-769662 刺激,经 IP 后再接受或不接受 λ 磷酸酶处理的蛋白质印迹;绿色箭头同上。
(D)从 HEK293 中通过 FLAG 免疫沉淀获取 C18ORF25,或以链霉亲和素下拉获取乙酰辅酶 A 羧化酶,接受或不接受重组 AMPK 处理后的蛋白质印迹。
(E)表达 FLAG-C18ORF25 的 HEK293 接受靶向 AMPKβ1/β2 的 shRNA 或随机序列对照,并接受或不接受 AICAR 和 A-769662 刺激的蛋白质印迹;n=3;*p<0.05,双因素方差分析,比较 AICAR/A-769±AMPK 敲低。
(F)三种方式运动前、运动后即刻及恢复 3 h 肌活检的蛋白质印迹;n=6;*p<0.05,双因素方差分析,与各方式运动前比较。绿色箭头表示约59 kDa 外源FLAG-C18ORF25,品红色箭头表示约 43 kDa 内源 C18ORF25。柱形表示均值,误差线表示均值标准误(SEM)。
06|C18ORF25 调控骨骼肌功能和运动能力但不影响葡萄糖耐量或胰岛素敏感性
为研究体内功能,我们利用CRISPR/Cas9 在 C57BL/6J 背景建立全身C18ORF25 敲除(KO)小鼠(图 5A)。DNA 测序证实整个 C18Orf25 基因被切除(43389 bp),比目鱼肌靶向蛋白质组学证实 KO 小鼠缺少 C18ORF25 蛋白(图 5B、S4)。雌雄 WT 和 KO 同窝小鼠接受普通饲料并进行 20 周表型检测(图 5C)。两种基因型雌雄体重相近,KO 两性脂肪含量均增加,只有雄性瘦体重显著下降(图 5D–5G)。KO 两性白色脂肪组织(WAT)质量增加,只有雄性心脏质量下降,其他器官质量无差异(图 S5A–S5F)。
代谢笼检测显示,呼吸交换率(RER)所反映的糖或脂肪氧化,以及摄食量,在基因型间均无差异(图 S5G、S5H)。使用协方差分析(ANCOVA)校正瘦体重差异后,WT 和 KO 的能量消耗无差异(图 S5I)。普通饲料下全身葡萄糖耐量也无差异(图 S5J)。同窝 WT 和 KO 小鼠进一步接受 20 周高脂饮食代谢应激,两者均出现明显肥胖,但组间体重和身体组成无差异(图 S5K–S5M)。全身葡萄糖耐量、离体比目鱼肌胰岛素刺激的 2-脱氧葡萄糖摄取及 Akt S473 磷酸化所反映的骨骼肌胰岛素敏感性,也均无差异(图 S5N–S5P)。
由于 C18ORF25 是运动反应性 AMPK 底物,我们进一步评估其对运动能力及肌肉功能的必要性。跑台力竭试验显示,KO 比 WT 更早疲劳,跑步距离减少 20%(图 5H)。离体比目鱼肌电刺激检测表明,KO在所有测试频率下的比力,即以肌肉横截面积(CSA)归一化的产力,均显著下降,但离体疲劳无差异(图 5I、S5Q)。
为研究兴奋–收缩通路各环节,我们从比目鱼肌分离机械去膜的单肌纤维片段;该肌约含 40% 慢肌纤维和 60% 快肌纤维(Harrison 等,2003)。WT 与 KO 去膜肌纤维的最大 Ca²⁺ 激活比力及收缩装置Ca²⁺ 敏感性均无差异(图 S5R)。这些试验采用 EGTA 缓冲体系,与肌浆网(sarcoplasmic reticulum,SR)功能无关。进一步检测 SR 内在 Ca²⁺ 负载及释放特性发现,KO快肌纤维可装载入 SR 并从中释放的 Ca²⁺ 量显著下降,而慢肌纤维无变化(图 5J);KO 快肌纤维的 SR 被动 Ca²⁺ 泄漏显著增加,慢肌纤维则无变化(图 5K)。因此,C18ORF25 可调控运动能力和骨骼肌功能,而不伴明显全身底物代谢改变。KO 肌功能降低并非源于收缩装置产力特性差异,而可能与 SR Ca²⁺ 泵功能受损有关。
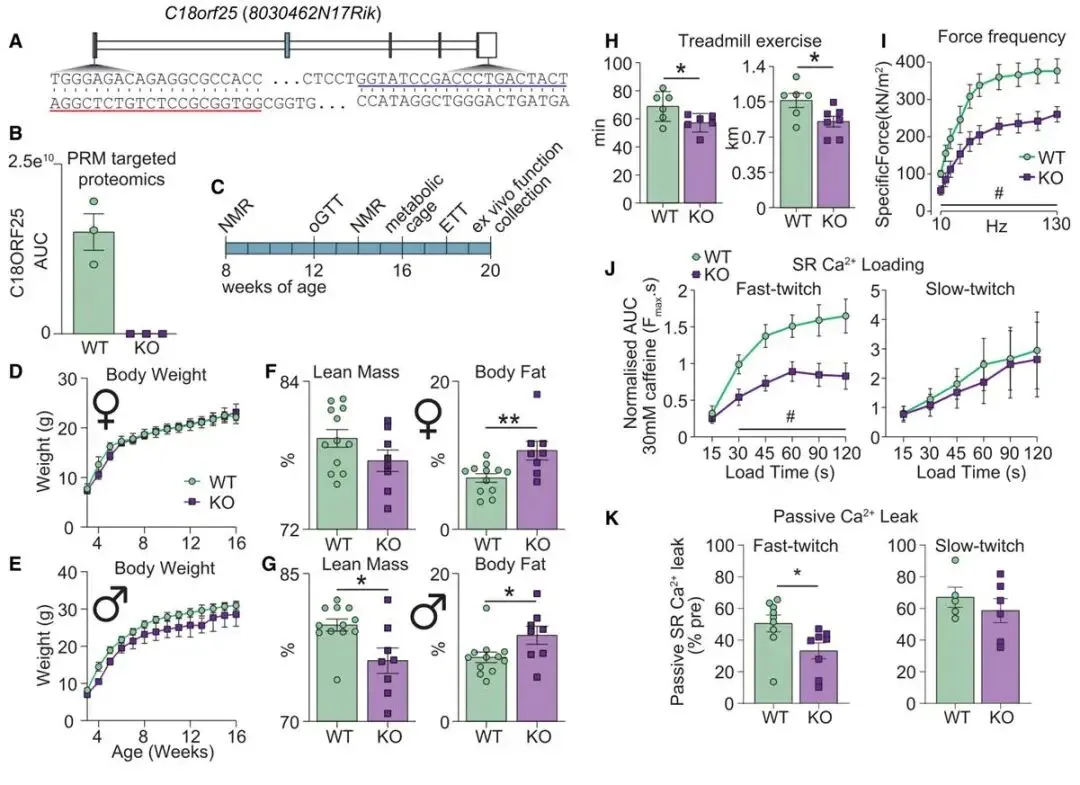
图 5C18Orf25 KO 与 WT 小鼠表型表征
(A)gRNA 靶向及基因组序列。
(B)WT 和 KO 比目鱼肌的 PRM 蛋白质组分析;n=3。
(C)表型检测时间轴。NMR,核磁共振(身体组成);oGTT,口服葡萄糖耐量试验;ETT,运动耐量试验。
(D–G)普通饲料雌雄小鼠的体重(D、E)和身体组成(F、G);n=8–10。
(H)跑台运动耐量试验至疲劳时间与跑步距离;n=6。
(I)比目鱼肌离体收缩力分析;n=6。
(J、K)WT 和 KO 机械去膜单根比目鱼肌纤维的 SR Ca²⁺ 负载(J)及被动泄漏(K);n=6–10。
柱形表示均值,误差线表示 SEM。*p<0.05,**p<0.05(t 检验;双星号阈值按原文保留);#p<0.05(双因素方差分析)。
07|C18ORF25 对正常收缩诱导信号传导是必需的
为进一步理解C18ORF25 如何调控肌肉收缩及运动能力,我们进行了更详细的细胞与分子分析。胫骨前肌(tibialis anterior,TA)组织学显示,KO 肌纤维 CSA 分布向较小面积偏移,但总肌纤维数与纤维类型组成无差异(图 6A–6E)。WT 与 KO 的 TA 蛋白质组共定量到 4456 个蛋白,其中 243 个丰度有差异,KO 中 201 个下降、42 个升高(Benjamini–Hochberg FDR 校正 q<0.05;图 6F;表 S7)。基因集富集分析表明,KO 肌肉中翻译、丙酮酸和支链氨基酸代谢、NEDD8 化及多条线粒体代谢通路相关蛋白减少(图 6G);相反,胶原、蛋白聚糖、糖胺聚糖和弹性纤维等细胞外基质相关蛋白增加。
具有泛素连接酶或钙蛋白酶活性等萎缩相关基因(atrogenes)对应的蛋白丰度,在 KO 与 WT 中无显著差异(图 6H)。除 ACBD5、PARK7 和 TOLLIP 在 KO 中均下调外,多数自噬相关蛋白未发生变化(图6I)。PARK7 减少尤其值得关注,因为 Park7 KO 小鼠运动能力下降(Zhou等,2017),且 Ca²⁺ 处理改变(Shtifman等,2011)。两组蛋白酶体含量相近,但 KO 的 PSMB3、PSMB5、PSMD5、PSMD8 和 PSMD11 约下降 10%(图 6J)。若干主要 Ca²⁺ 处理蛋白的丰度无显著差异;收缩蛋白中,除 MYH3 显著下降外,其余无变化(图6K、6L)。
KO 肌肉中显著下调最突出的蛋白为 cAMP 依赖性蛋白激酶催化亚基β(PRKACB,亦称 PKA-β)。为研究 PKA 下调是否导致下游蛋白质组重塑,我们将数据与近期 PKA KO 上皮细胞的转录组/蛋白质组分析比较(Isobe 等,2017)。C18ORF25 KO 的 TA 下调蛋白中,PKA KO 细胞同样下调的蛋白显著富集,提示缺失 C18ORF25 可导致 PKA 依赖性信号异常(Fisher 精确检验,p=3.9×10⁻⁴;图 6M)。对 PKA 下游 CREB 靶基因进行靶向转录因子富集分析,同样显示其在 C18ORF25 KO 的 TA 下调蛋白中富集(图 6N)。
为研究收缩诱导信号,我们分离WT 与 KO 比目鱼肌,同一小鼠一侧肌肉在离体静息张力下不受刺激,对侧接受电刺激收缩,随后迅速冻存并开展磷酸化蛋白质组学。共鉴定 9589 条独特磷酸化肽和8785 个位点(定位概率>0.75),其中 5560 个位点在两种基因型各 4 个重复中的至少 2 个重复得到定量(表 S8)。图 6O 以 WT 反应为横轴、KO 为纵轴,绘制收缩相对于对照的对数倍数变化。WT 收缩诱导位点比 KO 高 50% 以上者为紫色,KO 比 WT 高 50% 以上者为绿色。激酶富集分析显示,KO 中 MEK 和 LCK 活性增加,而 PKA、ERK、MK2 和 GSK3 底物的收缩诱导磷酸化减弱。红色标示已知 PKA 底物,例如 PLIN5 S163(Keenan 等,2021):WT 收缩后磷酸化升高超过 7 倍,而 KO 中明显受抑。
WT 中收缩装置与 SR Ca²⁺ 处理相关蛋白出现广泛磷酸化,但KO 的该反应减弱(图 6P、6Q)。例如,收缩增加 WT 肌肉 TNNT3 S148(人类对应 S167)磷酸化,而 C18ORF25 缺失后该反应消失(图 6R)。此前发现该位点可调控肌钙蛋白 T 与肌钙蛋白 C 的相互作用,提示其可能改变复合物形成及 Ca²⁺ 结合(Moir 等,1977)。使用抗 PKA 底物基序(RxxpS/T)抗体的蛋白质印迹进一步证实,KO 比目鱼肌对电刺激的磷酸化反应减弱(图6S)。这些数据提示,缺失 C18ORF25 会削弱包括 PKA 在内的多种已知运动诱导信号通路和激酶反应,而这些通路参与骨骼肌收缩功能调控。
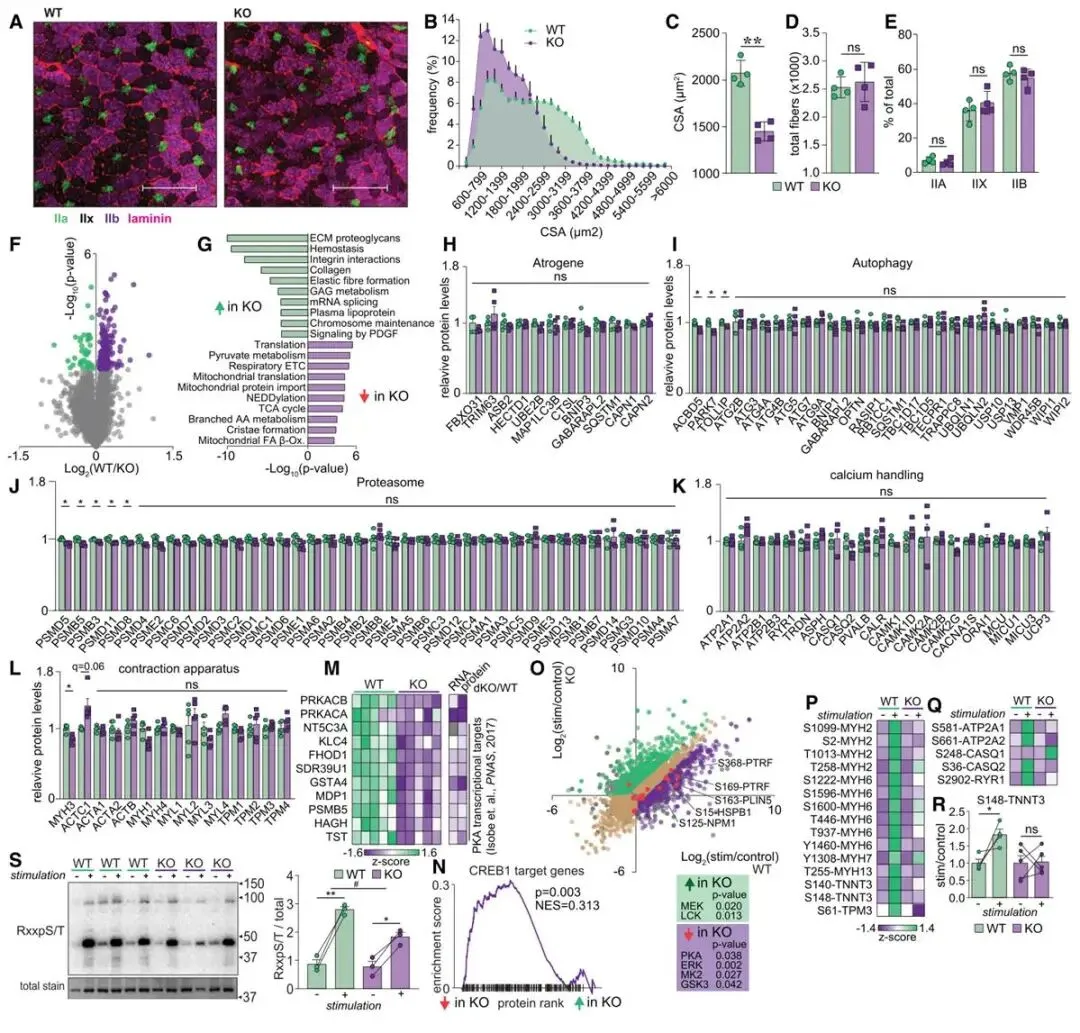
图 6C18ORF25 缺失骨骼肌的细胞与分子表征
(A)TA 肌纤维类型的免疫荧光显微图。肌球蛋白重链亚型:MYH2,绿色,Ⅱa 型;MYH4,紫色,Ⅱb 型;MYH1,未染色,Ⅱx 型。层粘连蛋白为粉色。
(B、C)TA 肌纤维 CSA 分布及均值;n=4。
(D)TA 肌纤维总数;n=4。
(E)TA 肌纤维组成;n=4。
(F)TA 蛋白质组火山图;n=5;灰色 q>0.05。
(G)蛋白质组通路富集分析。
(H–L)注释为萎缩相关基因(H)、自噬(I)、蛋白酶体(J)、Ca²⁺ 处理(K)及收缩装置(L)的蛋白相对丰度。
(M)WT 与 KO 的 PKA 催化亚基 PRKACA/B 相对丰度热图(n=5),以及既往在 Prkaca/b 双 KO 上皮细胞中报道受 PKA 表达调控的蛋白(Isobe 等,2017)。
(N)CREB1 靶基因的靶向转录因子富集。
(O)离体有或无电刺激的磷酸化蛋白质组散点图,插图为激酶富集分析(Fisher精确检验,未作FDR 校正)。
(P、Q)热图显示收缩装置及 Ca²⁺ 处理通路上受收缩刺激、但在 KO 中磷酸化减弱的位点。
(R)收缩刺激的 TNNT3 S148 磷酸化。
(S)WT 与 KO 肌肉有或无电刺激时的蛋白质印迹。
柱形为均值,误差线为 SEM。*p<0.05,**p<0.05(t 检验;按原文保留);#p<0.05(重复测量双因素方差分析)。组学数据p 值经Benjamini–Hochberg FDR 多重检验校正。(R、S)采用配对 t 检验。
08|C18ORF25 S67 磷酸化调控骨骼肌收缩功能
我们进一步研究 S67 磷酸化是否调控骨骼肌功能。构建携带 FLAG 标记的磷酸化失活突变体C18ORF25-S66/67A 或磷酸化模拟突变体 C18ORF25-S66/67D 的重组 6 型腺相关病毒(rAAV6)。采用配对设计向 4 周龄 C18Orf25 KO 小鼠 TA 及趾长伸肌(extensor digitorum longus,EDL)注射病毒,左侧 S66/67A、右侧 S66/67D(图 7A)。8 周龄时取肌肉开展生化、组织学与功能分析。
EDL 蛋白质印迹显示多个不同分子量的形式(红色括号),可能源于除磷酸化之外的翻译后修饰,例如此前报道的 C18ORF25 SUMO 化(Hendriks 和 Vertegaal,2016)、泛素化(Akimov 等,2018)、乙酰化(Lundby 等,2012)或甲基化(Larsen 等,2016)。作为阴性对照,接受空载 rAAV6 的 KO 肌肉未出现这些条带(图 7B)。将所有形式的条带强度相加并以总蛋白染色归一化,两种突变体表达无显著差异(图 7C)。组织学显示,两者肌纤维 CSA 分布、纤维组成及肌肉质量均无显著差异(图 7D–7F)。双侧 EDL 的离体刺激疲劳程度及功能恢复也无差异(图 7G)。
单次抽搐收缩(sPt)检测显示,表达 S66/67D 的肌肉比力增加(图 7H)。强直收缩试验进一步显示,S66/67D在所有测试频率下产生更大的比力,峰值比力(sPo)也更高(图 7I、7J)。将频率–力反应以 sPo 归一化后,S66/67D 肌肉在较低频率仍产生更高的相对力(图 7K)。动力学分析表明,其力发展速率(+dP/dt)与舒张速率(−dP/dt)均增加(图 7L、7M)。因此,C18ORF25 S67 磷酸化可在不改变纤维组成和尺寸的情况下增强肌肉收缩功能。
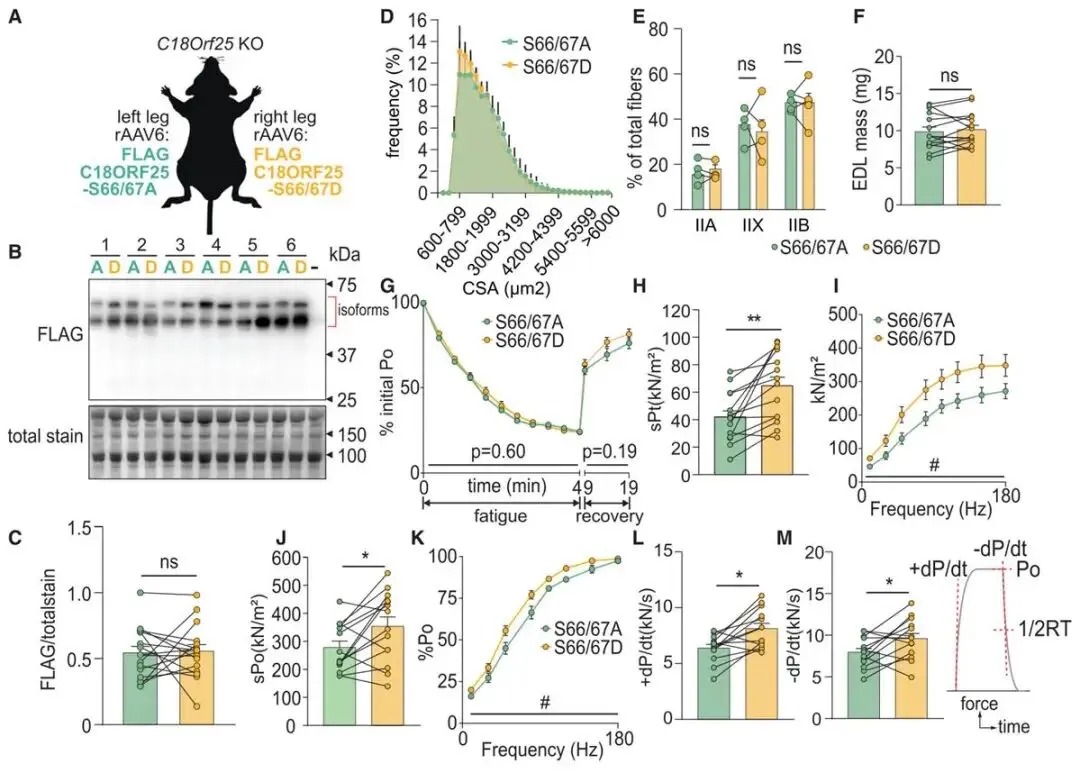
图 7C18ORF25 S67 磷酸化的功能分析
(A)实验设计概览。
(B)rAAV 处理 EDL 的蛋白质印迹。
(C)蛋白质印迹灰度定量;n=12。
(D、E)TA 肌纤维 CSA 分布(D)及纤维组成(E);n=4。
(F)EDL 质量;n=12。
(G)EDL 离体疲劳及随后恢复,以初始最大力归一化;n=12。
(H)单次抽搐收缩的离体分析,以比力表示;n=12。
(I、J)强直收缩频率–力关系及最大收缩力的离体分析,以比力表示;n=12。
(K)频率–力关系以最大收缩力归一化;n=12。
(L、M)强直收缩及舒张过程的力变化速率动力学分析;n=12。
柱形为均值,误差线为 SEM。*p<0.05,**p<0.01(配对 t 检验);#p<0.05(双因素方差分析)。
Discussion
讨论
本研究应用磷酸化蛋白质组学监测三种运动方式的骨骼肌磷酸化图谱。主要目标是表征不同运动反应背后的共同信号机制,因为我们假设核心信号事件与运动健康获益尤为相关。因此,各运动方式均按照自身特点实施,未尝试匹配能量消耗或运动时间。例如,90 min 耐力试验平均能耗约3609 kJ,3 次 30 s 冲刺约 382 kJ,抗阻运动约 198 kJ(表 S1)。尽管存在这些差异,三种方式的肌糖原利用量相近。冲刺和抗阻的时程均约 15 min,总能耗也较接近,但磷酸化蛋白质组反应明显不同。其主要差异之一,是冲刺引发更大的全身应激,表现为血浆儿茶酚胺及乳酸更高。另一个值得注意的发现是,耐力运动虽然总能耗较高,肌肉磷酸化蛋白质组反应却最小,提示相较于运动强度,运动总能量需求对该反应的重要性较低。
交叉设计是本研究另一重要特点,可在同一个体内,相对于各次运动前水平配对比较不同方式的信号反应。在至少一种运动期间或之后,超过 5700 个磷酸化位点受到调控,构成截至本研究时规模最大的运动调控磷酸化数据集合。我们对共同信号事件进行多种下游分析,优先筛选可能与人类生理、健康和疾病高度相关的位点,例如与近期全身代谢及疾病性状 GWAS 整合。这对于临床转化具有重要意义,因为具有遗传关联的靶点更可能产生最终获得美国食品药品监督管理局(FDA)批准的治疗药物(Zheng 等,2020)。
我们也表征了差异性位点,发现恢复期各方式激酶相对活性差异明显。例如,与其他运动相比,抗阻恢复期 P38 MAPK 活性进一步增强。持续P38 活性可能通过转录调节成为肌肉适应的重要机制(Akimoto 等,2005;Puigserver 等,2001)。我们还发现,各方式下 mTORC1 下游底物存在出乎意料的不一致调控:既往定义为雷帕霉素抵抗性的底物(Kang 等,2013)在各运动中下降,而敏感性底物在冲刺与抗阻后增强。运动时 mTORC1 底物最初下降可能涉及多种机制,例如 AMPK 依赖性 Raptor 磷酸化所致抑制(Gwinn等,2008)。但缺失 Raptor 并不能完全消除mTORC1 下游信号及肌肉肥大,提示存在其他机制(Baraldo 等,2021)。
底物磷酸化不一致的一个解释,是位点周围氨基酸序列差异影响底物结合亲和力(Kang 等,2013)。这一点值得关注,因为雷帕霉素处理即使完全阻断 P70S6K 等敏感性信号,仍不能完全消除抗阻运动介导的肌肉肥大与蛋白合成(Ogasawara 等,2016;Ogasawara 和 Suginohara,2018)。近期小鼠骨骼肌收缩后的磷酸化蛋白质组研究鉴定出超过 2400 条受调控磷酸化肽,但雷帕霉素预处理后变化者不足 10%(Steinert 等,2021)。mTORC1 可受多个上游机制调控,在具有特定底物的不同亚细胞位置表现出活性变化,如溶酶体(Sancak 等,2010)和黏着斑(Rabanal-Ruiz 等,2021)。此外,磷脂酸(PA)可直接结合 FK506 结合蛋白–雷帕霉素结合(FRB)结构域(Fang 等,2001),或结合 DEPTOR 解除抑制,从而激活 mTOR(Weng 等,2021;Yoon 等,2015)。我们观察到,不同运动方式对 PA 代谢相关酶的磷酸化调控存在差异,包括PLA2G4C S26、DGKH S559/S600 及 DEPTOR 多个位点(表 S2)。这些位点是否调控 PA 介导的 mTORC1 激活或下游底物特异性尚不明确,但值得进一步研究。
共同运动信号的整合分析发现,C18ORF25 S67 磷酸化在所有方式中均增加,并证实 C18ORF25 是 AMPK 的直接底物。这一结果很重要,因为所有方式均强烈激活 AMPK,而缺失 AMPK 的小鼠存在明显运动能力缺陷(Lantier 等,2014;O’Neill 等,2011)。缺失 C18ORF25 的小鼠表现出瘦体重、运动能力、肌肉 CSA 及离体收缩功能下降,后者可能源于SR Ca²⁺ 泵功能受损。机制上,C18ORF25 缺失减少了收缩装置及SR Ca²⁺ 处理相关蛋白的收缩诱导磷酸化。此外,S67 磷酸化模拟突变体通过提高产力和舒张速率增加收缩力,提示 Ca²⁺ 循环改善。其具体机制仍需进一步试验阐明,但鉴于 C18ORF25 缺失伴 Ca²⁺ 泵功能缺陷及 SR Ca²⁺ 处理蛋白磷酸化下降,可以推测 C18ORF25 磷酸化可能直接或间接、潜在通过PKA,急性调控 SR Ca²⁺ 释放。
综上,本研究鉴定三种运动类型调控的多样化信号网络,并界定人体骨骼肌共同磷酸化位点;这些位点可能参与控制骨骼肌适应,从而对运动健康获益发挥重要作用。我们展示了该资源的用途,并证实 C18ORF25 是对运动能力和骨骼肌功能具有重要作用的 AMPK 底物。
研究局限性
本研究的肌肉磷酸化蛋白质组来自健康青年白人男性,因此结论可能无法同等适用于其他年龄、性别或族群。尽管本研究首次提示 C18ORF25 参与运动能力和肌肉功能调控,仍有若干局限。首先,我们采用全身 KO,C18ORF25 缺失可能影响多种细胞类型。其次,研究聚焦肌肉收缩与跑台运动中的急性肌功能,其在长期训练适应中的作用仍需研究。第三,因 GWAS 提示其与 T2D 和糖化血红蛋白相关,我们优先研究 C18ORF25;但在正常或肥胖条件下,缺失C18Orf25 未引起全身底物代谢或胰岛素敏感性的明显差异。可能需要更严重高血糖等模型研究其对底物代谢的作用。最后,除 AMPK 外,其他激酶也可能调控C18ORF25 S67 磷酸化。
Methods
研究材料与方法
关键资源表
抗体 | 来源 | 标识符 |
磷酸化 ACC(Ser79) | Cell Signaling Technology | 3661;RRID:AB_330337 |
ACC(C83B10) | Cell Signaling Technology | 3676;RRID:AB_2219397 |
磷酸化 Akt(Ser473)(D9E) | Cell Signaling Technology | 4060;RRID:AB_2315049 |
Akt | Cell Signaling Technology | 9272;RRID:AB_329827 |
磷酸化 AMPKα(Thr172)(40H9) | Cell Signaling Technology | 2535;RRID:AB_331250 |
AMPKα | Cell Signaling Technology | 2532;RRID:AB_330331 |
AMPKβ1/2(57C12) | Cell Signaling Technology | 4150;RRID:AB_10828832 |
磷酸化 C18ORF25(Ser67) | 本研究;PhosphoSolutions | 180PNP |
C18ORF25 | Abcam | ab151616 |
磷酸化 4EBP1(Thr37/46)(236B4) | Cell Signaling Technology | 2855;RRID:AB_560835 |
磷酸化 4EBP1(Ser65) | Cell Signaling Technology | 9451;RRID:AB_330947 |
磷酸化 p44/42 MAPK(ERK1/2)(Thr202/Tyr204)(D13.14.4E) | Cell Signaling Technology | 4370;RRID:AB_2315112 |
p44/42 MAPK(ERK1/2)(137F5) | Cell Signaling Technology | 4695;RRID:AB_390779 |
FLAG | Sigma | F1804;RRID:AB_262044 |
ⅡA 型肌球蛋白重链 | DSHB | SC-71;RRID:AB_2147165 |
ⅡB 型肌球蛋白重链 | DSHB | BF-F3;RRID:AB_2266724 |
层粘连蛋白 | Sigma | L9393;RRID:AB_477163 |
磷酸化 RPS6(Ser235/236)(2F9) | Cell Signaling Technology | 4856;RRID:AB_2181037 |
HRP 驴抗兔 | Jackson ImmunoResearch | 711-035-152;RRID:AB_10015282 |
Alexa Fluor 555 山羊抗鼠 IgG1 交叉吸附二抗 | ThermoFisher Scientific | A-21127;RRID:AB_2535769 |
Alexa Fluor 350 山羊抗鼠 IgM 重链交叉吸附二抗 | ThermoFisher Scientific | A-31552;RRID:AB_2536169 |
Alexa Fluor 647 山羊抗兔 IgG(H+L)高度交叉吸附二抗 | ThermoFisher Scientific | A-21245;RRID:AB_2535813 |
Alexa Fluor 488 山羊抗鼠 IgG2b 交叉吸附二抗 | ThermoFisher Scientific | A-21141;RRID:AB_2535778 |
其他资源 | 来源 | 标识符或说明 |
AAV6-3xFLAG-mC18ORF25-WT | 本研究 | 不适用 |
AAV6-3xFLAG-mC18ORF25-S66/67A | 本研究 | 不适用 |
AAV6-3xFLAG-mC18ORF25-S66/67D | 本研究 | 不适用 |
人体三种运动方式磷酸化蛋白质组 | 本研究 | PRIDE: PXD031049 |
C18ORF25 KO 肌肉组学 | 本研究 | PRIDE: PXD031101 |
C18ORF25 KO 肌肉靶向蛋白质组 | 本研究 | Panorama Web;项目见资源可获得性 |
Data S1 | 本研究 | 图 1、2、4、5、6、7、S1、S5 全部印迹和图表原始数据,以及验证突变的 DNA/蛋白多序列比对及测序结果 |
HEK293 | ATCC | CRL-1573 |
C57BL/6J | Animal Resource Centre(澳大利亚) | JAX 000664 |
C57BL/6J C18Orf25 KO | 本研究 | 不适用 |
R 4.1.1 | R Development Core Team,2016 | https://www.R-project.org/ |
MaxQuant 1.6.12.0 | Cox 和 Mann,2008 | http://www.biochem.mpg.de/5111795/maxquant |
PhosR 1.2.0 | Kim 等,2021 | https://bioconductor.org/packages/PhosR |
directPA 1.4 | Yang 等,2014 | https://CRAN.R-project.org/package=directPA |
Limma 3.32.2 | Ritchie 等,2015 | https://bioconductor.org/packages/release/bioc/html/limma.html |
资源可获得性
主要联系人:有关更多信息、试剂和资源的请求,请联系 Benjamin L. Parker 博士(ben.parker@unimelb.edu.au),由其协调提供。
材料可获得性:本研究生成了新的抗磷酸化 C18ORF25(Ser67)抗体,以及pAAV-CMV-3xFLAG-C18ORF25 DNA 构建体(WT、S66/67A 和 S66/67D),可应请求提供。
数据与代码可获得性:本研究产生的蛋白质组和磷酸化蛋白质组数据已通过 PRIDE(Perez-Riverol等,2019)提交至 ProteomeXchange Consortium(http://proteomecentral.proteomexchange.org/cgi/GetDataset)。人体三种运动方式数据编号为 PXD031049;C18ORF25 KO肌肉组学数据编号为 PXD031101。靶向蛋白质组数据可通过Panorama Web Repository(Sharma 等,2014)访问,项目为 U of Melbourne – Parker Lab: PRM of C18ORF25 in WT and KO Soleus Muscle。
所有组学下游分析原始代码公开于https://github.com/JeffreyMolendijk/exercise_modalities。高分辨率未裁剪图像以及用于作图的全部源数据见 Data S1。重新分析本文数据所需的任何其他信息,可向主要联系人索取。
实验模型与研究对象
人体受试者:招募 8 名健康青年男性,年龄 26.3±1.3 岁,正常体重(BMI 23.5±0.7 kg/m²),不吸烟,不规律参加身体活动(每周≤1 次),摄氧能力为 42.6±1.5 mL/min/kg。开展任何试验前,以书面和口头方式告知潜在风险;依据《赫尔辛基宣言 II》,所有受试者均签署知情同意。本研究仅招募到男性。研究获得丹麦区域伦理委员会批准(编号 H-18051389)。
动物:澳大利亚 WEHI的 MAGEC 实验室使用 CRISPR/Cas9 在 C57BL/6J 背景构建 C18ORF25 KO 小鼠。将 20 ng/μL Cas9 mRNA 和 10 ng/μL sgRNA(AGGCTCTGTCTCCGCGGTGG及 AGTAGTCAGGGTCGGATACC)注入 WT C57BL/6J 繁殖鼠来源的受精单细胞胚胎胞质。24 h 后,将双细胞胚胎移入假孕雌鼠子宫。通过下一代测序对存活后代进行基因分型。靶向动物与从澳大利亚 Animal Resource Centre 购入、来源于 The Jackson Laboratory(JAX 000664)的 WT C57BL/6J 回交两代,以消除潜在脱靶突变。本研究分析8–30 周龄雌雄小鼠,同窝动物随机分组。所有动物实验经墨尔本大学动物伦理委员会批准(AEC ID1914940),符合澳大利亚国家健康与医学研究委员会有关实验动物照护与使用的指南。
细胞系:女性来源HEK293 细胞购自 ATCC(CRL-1573),以 DMEM(GIBCO,11995065)培养,添加 10% 胎牛血清(FBS;Life Technologies,26140079)、丙酮酸和 GlutaMAX(GIBCO)。细胞置于具有氧浓度控制功能的加湿直热式CO₂ 培养箱(In Vitro Technologies),37 ℃、5% CO₂ 条件培养。
人体运动前测试与熟悉程序
受试者隔夜空腹 10 h后于上午 08:00 到达测试场所。采用双能 X 线吸收法测量身体组成(Lunar DPX-IQ DEXA Scanner,Lunar Corporation)。使用 Monark Ergomedic 893E 自行车功率计进行递增负荷测试,测定峰值摄氧量(VO₂peak)以评价训练状态。先以100 W 和 150 W 各骑行 5 min,此后每分钟增加 25 W,直至力竭。通过在线气体分析仪(CareFusion MasterScreen-CPX)收集呼出气体。
正式试验前,受试者熟悉耐力、冲刺和抗阻三种运动。第一次熟悉中,骑行 30 min,确定耐力试验所需约 60% VO₂peak 的负荷。随后熟悉膝伸展器械(Nordic Gym AB,101SEC),在技术动作正确且全关节活动范围(ROM)条件下估计 10 次最大重复负荷(10-RM)。之后进行一次 30 s 全力自行车运动,负荷为每千克体重0.075 kg,即 Wingate 测试(Little 等,2011)。第二次熟悉再次使用膝伸展器械,以确保 10-RM 估计准确。
人体运动试验方案
每次试验前至少 48 h避免剧烈身体活动。试验前一天提供称重分装的标准化膳食,碳水化合物、脂肪和蛋白质分别占能量的 60%、25% 和 15%。能量需求依据 WHO 公式〔Human Energy Requirements: Report of a Joint FAO/WHO/UNU Expert Consultation,2005〕及日常身体活动水平(PAL)计算。试验当天 08:00,受试者空腹乘汽车或公共交通到达,以避免额外身体活动。试验均于 09:00 开始,每次仅测试一人。仰卧休息15 min 后,通过间接测热法测定静息代谢率;运动结束后 30、90 和 150 min 再进行间接测热测定。
在肘前静脉置入Venflon 导管(BD Venflon Pro Safety),于静息、运动后即刻(0 min)及恢复 15、60、120、180 min 采血。离心后将血浆按 200 μL 分装,−80 ℃ 保存。受试者以随机顺序完成三个运动试验,每次间隔至少 10 d。
耐力试验为 60% VO₂peak 下连续骑行 90 min。负荷根据预试验确定,并在试验中测量摄氧量,确保达到 60% VO₂peak,同时考虑运动时摄氧量漂移;负荷过高或过低时进行调整。冲刺试验先以 50 W 热身 5 min,随后进行 3 次 30 s 全力 Wingate 骑行,间以 5 W 主动恢复 4 min。抗阻试验采用双侧膝伸展,先以 50% 10-RM 完成 3 组、每组 10 次热身,组间休息 2 min;随后以 10-RM 完成 6 组、每组 10 次,组间休息 2 min,ROM 不足时调整负荷。
运动前、运动后即刻及停止运动3 h 后,使用带负压抽吸的 5 mm Bergström 针获取股外侧肌活检(Bergstrom,1975);各切口相距 5–6 cm。第二次总在第一次的对侧腿取样,第三次可选任一侧。取样前在皮下组织和筋膜注射 2% 利多卡因(AstraZeneca)局麻。样本迅速以冰冷生理盐水冲洗,液氮速冻,−80 ℃ 保存。
血浆代谢物及肌糖原分析
采血后立即使用血气分析仪(ABL800 Flex,Radiometer)在全血中测定葡萄糖和乳酸。血浆胰岛素、FA和儿茶酚胺分别使用胰岛素 ELISA(ALPCO)、NEFA-C 及儿茶酚胺 ELISA 试剂盒(Wako Chemicals)测定。肌糖原在含 225 μg 蛋白的匀浆中测定;肌肉样本与HCl 按 2:1 混合,95 ℃ 加热 2 h,酸水解后用荧光法测定葡萄糖基单位(Lowry 和 Passonneau,1972)。
蛋白质组与磷酸化蛋白质组样本制备
人体和小鼠骨骼肌按既往方案略加修改后裂解(Humphrey 等,2015;Parker 等,2019)。使用探头超声将组织裂解于 6 M 盐酸胍(Sigma,G4505)、100 mM Tris(pH 8.5),其中含 10 mM 三(2-羧乙基)膦(75259)和 40 mM 2-氯乙酰胺(22790)。95 ℃ 加热 5 min,4 ℃、20000×g 离心 10 min。上清用水 1:1 稀释,加入 5 倍体积丙酮于 −20 ℃ 过夜沉淀。4 ℃、4000×g 离心 5 min,以 80% 丙酮洗涤蛋白沉淀,再以同样条件离心。沉淀重悬于消化缓冲液,即 100 mM HEPES(pH 8.5)中含 10% 2,2,2-三氟乙醇(Sigma,96924)。
用 BCA(ThermoFisher Scientific)定量,将 1 mg 蛋白调整至 200 μL。按酶与底物 1:50 加入测序级胰蛋白酶(Sigma,T6567)和 LysC(Wako,129-02541),37 ℃、2000 rpm 振荡过夜。人体样本采用同量异位标签定量:Qubit 定量后,200 μg 肽与 800 μg 10 重 TMT 在含 50% 乙腈、终体积 80 μL 的体系中,室温反应1.5 h。加入 0.3%(w/v)羟胺室温去酰化 10 min,再加入三氟乙酸(TFA)至终浓度 1% 终止反应。每次实验混合 10 个标记样本,获得 2 mg 肽。共 8 次 TMT 10 重实验,每次为同一受试者 9 份活检,第 10 通道为所有受试者混合肽内参。样本身份和标签通道表已随 .raw 数据上传至 PRIDE ProteomeXchange。
小鼠肌肉使用无标记定量,消化后直接加入 TFA 至 1% 终止,不进行 TMT 标记,每份样本获得 1 mg 肽。取 20 μg 用于总蛋白质组分析,其余采用改良EasyPhos 富集磷酸化肽(Humphrey 等,2018)。将样本调至 50% 异丙醇、5% TFA 和 0.8 mM KH₂PO₄,每 0.5 mg 肽加入 6 mg TiO₂ 微珠(GL Sciences,5010-21315),40 ℃、2000 rpm 孵育 8 min。以含 5% TFA 的 60% 异丙醇洗涤 4 次,重悬于含 0.1% TFA 的 60% 异丙醇。转移至自制 C8 微柱(3M Empore,11913614),使用含 5% 氢氧化铵的 40% 乙腈洗脱。
富集的磷酸化肽及预留的总蛋白质组肽均调至 90% 异丙醇、1% TFA,以自制 SDB-RPS微柱(Sigma,66886-U)纯化。纯化后重悬于含0.1% TFA 的 2% 乙腈,−80 ℃ 保存;随后直接 LC-MS/MS 进样(小鼠无标记磷酸化蛋白质组)或按既往方案进行中性条件 C18BEH HPLC 离线分级(Le Couteur 等,2021)。
LC-MS/MS 数据采集
采用 Dionex 3500 nanoHPLC 联用 Orbitrap Eclipse 质谱仪(ThermoFisher Scientific),正离子电喷雾模式,1.9 kV、275 ℃,RF 设为 30%。分离柱为 50 cm×75 μm,填料 C18AQ(1.9 μm,Dr Maisch;PepSep 装柱),流速 300 nL/min。分级磷酸化蛋白质组梯度60 min,单次进样靶向蛋白质组 90 min,单次进样磷酸化蛋白质组及分级总蛋白质组 120 min。采用 3%–40% B 液线性梯度,A 液 0.1% 甲酸,B 液 80%(v/v)乙腈、0.1%(v/v)甲酸,柱温 50 ℃。
人体及小鼠非靶向分析采用数据依赖采集(DDA)。MS1 范围 m/z 350–1550,分辨率 120000,自动增益控制(AGC)1×10⁶,最大注入时间 50 ms。随后通过高能碰撞解离(HCD)进行 MS/MS,Orbitrap 检测;TMT 与无标记样本循环时间分别为 3 和 2.5 s,分辨率分别为 50000 和 15000,AGC 均为 1×10⁵,最大注入时间分别为150 和 22 ms,隔离窗口分别为 0.7 和 1.2 m/z。仅 2–7 价离子触发 MS/MS,启用肽单同位素前体选择,并设置10 ppm、30 s 动态排除。
小鼠肌肉C18ORF25 靶向分析采用平行反应监测(PRM)。MS1 范围 m/z 400–1200,分辨率 120000,AGC 1×10⁶,最大注入时间 50 ms;对PeptideAtlas 检索获得的肽(Desiere 等,2006;表 S9)开展 HCD 靶向 MS/MS,Orbitrap 分辨率 60000,AGC 1×10⁵,最大注入时间 250 ms,隔离窗口 1.2 m/z。
LC-MS/MS 数据处理
DDA 数据使用 MaxQuant v1.6.12.0,以默认参数检索UniProt 人类库(2019 年 9 月;UP000005640_9606 及其additional 库)或小鼠库(2020 年 6 月;UP000000589_109090 及其additional 库),肽谱匹配、肽和蛋白 FDR 均设为 1%(Cox 和 Mann,2008)。甲硫氨酸氧化为可变修饰,氨甲酰甲基化为固定修饰。磷酸化肽分析加入丝氨酸、苏氨酸和酪氨酸磷酸化为可变修饰;TMT 样本将肽 N 端和赖氨酸 TMT 标记设为固定修饰。首次 MS1 质量容差 20 ppm,重校准后主检索为 4.5 ppm,MS/MS 容差 20 ppm。使用 Perseus(Tyanova 等,2016)剔除诱饵数据、潜在污染物及仅由一条含氧化甲硫氨酸肽鉴定的蛋白。磷酸化蛋白质组统计前使用 Expand Site 功能处理多磷酸化肽。
PRM 数据使用 Proteome Discoverer v2.5.0.400,通过 SEQUEST(Eng 等,1994)检索 2022 年 2 月 UniProt 小鼠库。前体容差 20 ppm,MS/MS 容差 0.02 Da,最多 2 次漏切;甲硫氨酸氧化为可变修饰,半胱氨酸氨甲酰甲基化为固定修饰。通过 Percolator 靶标/诱饵法按 1% FDR 筛选(Kall 等,2007)。使用 Skyline v21.1.0.146 处理数据,以 .msf 文件通过 BiblioSpec 建立谱库(Frewen 和 MacCoss,2007;MacLean 等,2010)。前体及产物离子提取离子色谱(XIC)在 MS1 和 MS2 均采用两倍半峰全宽提取窗口。离子匹配容差为 0.055 m/z;MS1 提取前三个同位素峰的 2+、3+ 离子,MS2 提取 b、y 离子的 1+、2+ 离子。人工确认 MS1、MS2 共洗脱,包括同位素与碎片离子点积>0.95,且保留时间与谱库重叠。仅用MS2 碎片定量。
蛋白质组及磷酸化蛋白质组统计和下游分析
人体 TMT 磷酸化蛋白质组数据先 log₂ 转换,再用每个位点丰度减去同批 TMT 混合样本丰度进行校正。保留至少3/8 名受试者有定量的位点,随后对全部数值进行中位数缩放。使用 Limma R 包(Ritchie 等,2015)在受试者间配对分析,识别不同方式和条件相对于每名受试者各次运动前水平的差异位点。受试者编号 1–8 作为区组变量,运动方式模型矩阵作为线性模型design 参数;计算目标对比的估计系数和标准误,再计算差异表达的经验贝叶斯统计量。
另独立进行 Limma 批次效应去除,以生成用于代谢物及肌糖原相关分析、可视化和表 S2 个体值展示的数据表。design 和 correlation 参数与差异分析一致,受试者编号作为批次变量。通过 PCA 确认预处理去除了 TMT 批次相关变异。人体总蛋白质组同样先按同批混合样本校正 log₂ 丰度,保留至少一个试验组中≥3/8 人有测量的蛋白,再进行中位数缩放及Limma 差异分析。
C18ORF25 KO 的无标记定量(LFQ)磷酸化蛋白质组采用类似方法。保留至少一个条件中≥75% 小鼠有定量的位点。使用 PhosR 的逐步插补流程,包括位点和条件特异性插补(scImpute)及配对尾部插补(ptImpute),以考虑数据结构和实验设计(Kim 等,2021)。首先,对于某条件下定量比例>50% 的位点,scImpute从该位点该条件已定量值构建的经验正态分布抽样填补缺失值。随后,对控制条件所有重复均缺失、但对应刺激条件定量比例>50% 的位点,ptImpute从控制样本所有位点已定量值构建的经验正态分布尾部插补。
使用 Limma,对未刺激及刺激的对侧肌肉进行配对分析,比较刺激与各自对照及 KO 与 WT 的差异位点。线性模型 design 为 WT±刺激和 KO±刺激各实验组矩阵;据此估计目标对比系数及标准误,计算经验贝叶斯差异统计量。KO 总蛋白质组进行 log₂ 转换、中位数中心化及缩放后,进行 Limma 差异分析。
激酶富集分析在Limma 差异分析后进行,以条件间 log₂ 倍数变化为输入。使用directPA 生成二维扰动图,按方向可视化激酶富集。激酶–底物注释来自 PhosR 的 PhosphoSite.human 和PhosphoSite.mouse 对象,其基于 PhosphoSitePlus(Hornbeck 等,2019)。
人体位点功能评分采用 Ochoa 等(2020)的流程,通过 funscoR R 包(https://github.com/evocellnet/funscoR)获取注释与代码。先用包内特征注释数据,预处理以确保特征与目标残基相关;分别对 S/T 和 Y 残基,采用优化参数的梯度提升机,以金标准数据训练模型,再根据预处理特征和模型预测功能评分。报告概率经 log₁₀ 转换及缩放,相对范围为0–1。人体组学与血浆代谢数据分别构建样本顺序一致的矩阵,采用 WGCNA(Langfelder 和 Horvath,2008)对成对完整观测值计算Spearman 相关,报告每个位点–代谢物对的系数和 p 值,再采用 Benjamini–Hochberg 方法计算 q 值。
人体通路分析使用 Metascape 默认参数,以Benjamini–Hochberg 校正 q<0.05 筛选(Zhou 等,2019)。将 Data S1 的共同运动磷酸化蛋白质组上传至CORAL(http://phanstiel-lab.med.unc.edu/CORAL/)可视化激酶谱。共同磷酸化蛋白质组与 GWAS 整合时,先将基因名映射至NHGRI-EBI GWAS Catalog 并筛选目标代谢性状(Buniello 等,2019),再用 Cytoscape v3.8.0 及 Data S1 表格构建网络(Shannon 等,2003)。蛋白相互作用由 STRINGdb注释(Szklarczyk 等,2019)。小鼠蛋白质组以 KO–WT 的 log₂ 倍数变化排序,使用MSigDB 的 H(标志基因集)、c2(整理基因集)和 c5(本体基因集)进行基因集富集。CREB1 靶基因分析在TeaProt(https://tea.coffeeprot.com/)使用 ChEA3(Keenan 等,2019),PKA KO 细胞中受调控转录本与蛋白的富集分析在 Perseus 完成(Tyanova 等,2016)。
细胞培养
HEK293 使用上述含 10% FBS、丙酮酸和GlutaMAX 的 DMEM,于 37 ℃、5% CO₂ 加湿培养箱培养。小鼠 C18Orf25 cDNA(8030462N17Rik;NM_178670.4)购自 VectorBuilder,带 N 端 3×FLAG 标签,分别为 WT、S66/67A 或 S66/67D,亚克隆至含 CMV 启动子的 pAAV 表达载体。通过 Sanger 测序及限制酶酶切确认序列和突变(Data S1)。6 孔板中细胞达到 60% 融合时,以低血清 Opti-MEM 配制 2 μg DNA、4 μL P3000 和 6 μL Lipofectamine 3000,瞬时转染 2 d。
AMPK 刺激实验中,细胞在含0.2% BSA 培养基中血清饥饿 2 h,再以 2 mM AICAR(Cayman Chemical,10010241)和 100 μM A-769662(11900)刺激 30 min。AMPK 敲低实验中,12 孔板 HEK293 与 rAAV6-shRNA 混合物共同孵育 2 d,每孔 5×10¹⁰ 个载体基因组;分别使用靶向 PRKAB1 和 PRKAB2 的三个 shRNA,或随机序列阴性对照。按照 Pelossof 等(2017),采用 SplashRNA 设计序列及优化茎环(5′-TAGTGAAGCCACAGATGTA)。PRKAB1 序列为 5′-TGATGGACAAGTTTCAATAAAA、GGAGGTGTCATTTCTATAGAAA、GCACTAAGTACTCTTTTTGTAA;PRKAB2 为 CACGGAATTTATTTTAAGAAAA、TCCTCATTTTAAAGATTTGTTA、TGCAGATAAGTCAAATAATCAA。随机对照为 5′-GATCGAATGTGTACTTCGA,依据既往低毒性筛选选择(Grimm等,2006)。
全部 AAV 由儿童医学研究所(CMRI)的载体与基因组工程平台(VGEF)生产。使用 PEI(PolyPlus,115-100)对 5 个 15 cm HEK293 培养皿进行标准瞬时转染,pTransgene:pRep2CapXHelper:pAd5Helper摩尔比为 1:1:2。按既往方法以碘克沙醇梯度超速离心纯化(Khan 等,2011)。使用 Amicon Ultra-4 离心过滤器(Ultracel-100 kDa,EMD Millipore,UFC810024)进行缓冲液交换及最终浓缩;缓冲液含 PBS(Gibco,14190)、50 mM NaCl(Sigma-Aldrich,S5150-1L)和 0.001%(v/v)Pluronic F68(Gibco,24040)。采用 QX200 ddPCR EvaGreen Supermix(Bio-Rad,1864034)与 eGFP 引物 5′-TCAAGATCCGCCACAACATC、5′-TTCTCGTTGGGGTCTTTGCT,通过微滴数字 PCR 定量纯化 AAV。所有细胞库存定期使用支原体检测试剂盒(Jena Bioscience,PP-401)确认无支原体。
免疫沉淀下拉与激酶实验
每份样本取 40 μL Protein G 磁珠(Invitrogen,10004D)及 2 μL 抗 FLAG 抗体,在 NP40 缓冲液中 4 ℃ 旋转孵育过夜。缓冲液含 1% NP40、10% 甘油、137 mM NaCl、25 mM Tris(pH 7.4)、10 mM NaF、10 mM 焦磷酸钠、10 mM 甘油磷酸盐、2 mM 正钒酸钠及不含 EDTA 的蛋白酶抑制剂混合物(Roche,11836170001)。磁珠使用前洗涤两次。血清饥饿HEK293 以冰冷 PBS 快速洗涤三次,NP40 裂解液裂解,依次通过 22G 针 10 次、27G 针 3 次,4 ℃、16000×g 离心 10 min。BCA 定量后,2 mg 蛋白与预结合抗体的磁珠于 4 ℃ 孵育 2 h。
收集上清,直接与链霉亲和素琼脂糖珠(ThermoFisher Scientific,20353)于 4 ℃ 孵育 1 h,富集内源性生物素化的乙酰辅酶 A 羧化酶作为阳性对照。两类珠子均以 NP40 缓冲液洗涤三次,再以激酶缓冲液洗涤一次,后者含 25 mM Tris(pH 7.4)、400 μM ATP 和 10 mM MgCl₂。珠子重悬于 30 μL 激酶缓冲液,等分两份,分别加入 7.5 μL Milli-Q 水或 250 ng/7.5 μL 活性重组 AMPK,30 ℃ 孵育 1 h。Laemmli 缓冲液终止,65 ℃ 加热 10 min,−80 ℃ 保存待蛋白质印迹。
蛋白质印迹
蛋白在 NuPAGE 4%–12% Bis-Tris 凝胶(ThermoFisher Scientific)中,以 MOPS SDS 电泳缓冲液于室温 160 V 分离 1 h。使用 NuPAGE 转膜液,室温 20 V 转移至 PVDF 膜(Millipore,IPFL00010)1 h。以含 0.1% Tween 20 的 Tris 缓冲盐水(TBST)配制 5% 脱脂奶,室温轻摇封闭至少 30 min。以含 5% BSA 的 TBST 配制一抗,4 ℃ 轻摇过夜,室温 TBST 洗涤三次;再以含 5% 脱脂奶的 TBST 配制 HRP 二抗,室温孵育 45 min,洗涤三次。使用Immobilon Western 化学发光 HRP 底物(Millipore,WBKLS0500)及 ChemiDoc(Bio-Rad)成像,通过 ImageJ 灰度定量(Schneider 等,2012)。
免疫染色与显微成像
TA 包埋于 O.C.T(Tissue-Tek),在液氮冷却的 2-甲基丁烷(Sigma-Aldrich,320404)中冷冻。使用冰冻切片机从 TA 中段制备 8 μm 连续横切片,置于无涂层预清洁载玻片。4% 多聚甲醛固定 10 min,山羊血清溶液〔5% 山羊血清、2% BSA、0.1% Triton/PBS〕室温封闭 1 h。切片风干后,在湿盒内以一抗混合液室温过夜:1:25 SC-71(DSHB,鼠 IgG1)、1:10 BF-F3(DSHB,鼠 IgM)及 1:250 抗层粘连蛋白(Sigma L9393,兔 IgG),稀释于 0.05% PBS-Tween 20。根据抗体对应关系识别MHC ⅡA、ⅡB 肌纤维及层粘连蛋白区域,未反应肌纤维视为 MHC ⅡX 型。
PBS 洗涤三次后,在湿盒内以二抗混合液室温孵育 1.5 h,均为 1:250:Alexa Fluor 555 山羊抗鼠 IgG1、Alexa Fluor 350 山羊抗鼠 IgM、Alexa Fluor 647 山羊抗兔 IgG,稀释于 0.05% PBS-Tween 20。洗涤三次、风干,以Fluoro-Gel(ProSciTech IM030)及盖玻片封片。采用Axio Imager M2 正置显微镜(Carl Zeiss)采集整张切片,ZEN 3.3 Blue edition 为各通道添加伪彩,Fiji(ImageJ,NIH)定量。
代谢测量
实验在墨尔本大学小鼠代谢表型平台完成。清醒小鼠空腹 6 h 后灌胃葡萄糖(2 g/kg,50% w/v,Phebra),灌胃前及之后 15、30、45、60、90、120 min,以 Accu-Chek 血糖仪(Roche)测尾血糖;计算曲线下面积,单位 mmol/L·min。使用 LF50H Minispec MRI(Bruker)测瘦体重和脂肪量,排除头部。
代谢笼为Promethion Metabolic Screening System(Sable Systems),配备开放式间接气体交换测热、食槽质量监测,以及 x、y、z 轴光束中断阵列,分别测气体交换、摄食和活动。单笼小鼠先适应 24 h,再监测 24 h。由气体数据计算能耗和 RER=VCO₂/VO₂。MetaScreen v2.3.15.12 采集,ExpeData v1.9.22 分析,MacroInterpreter以 30 min 间隔平滑数据。
急性运动耐量在Exer-6 跑台(Columbus Instruments)进行。连续 3 d 每天适应一次:15 m/min、5% 坡度、10 min;随后休息 3 d。正式测试先以 15 m/min、5% 坡度进行 1 h 中等强度运动,再每 5 min 增速 2 m/min,直至力竭。使用软毛刷轻触尾根鼓励跑动,连续三次轻触后仍不能跑动定义为力竭。
小鼠饲养与 rAAV6 肌内注射
动物伦理批准为 AEC ID1914940,遵循澳大利亚 NHMRC 指南。C57BL/6J(JAX 000664)购自澳大利亚西澳 Animal Resource Centre。每笼 5 只,22±1 ℃,12 h 明暗周期,自由摄食饮水,给予普通饲料(Specialty Feeds)或高脂饮食(SF04-001)。
rAAV6 注射前以 4% 异氟烷/氧气(1 L/min)诱导麻醉,再转移至带加热垫的解剖显微镜平台,以鼻罩提供 2% 异氟烷/氧气(1 L/min)。确认至少 1 min 无肢体及眼反射,并确保头位不妨碍呼吸。在肩胛间皮下注射美洛昔康 5 mg/kg 镇痛,80% 乙醇消毒后肢。使用 32G 针向 TA/EDL 注射含 2×10¹⁰ 个载体基因组的 30 μL rAAV6。回笼后前 3 d 每日监测体重,此后每周监测。
离体葡萄糖摄取及肌肉功能检测
葡萄糖摄取实验以戊巴比妥钠270 mg/kg 腹腔注射麻醉;收缩实验以 4% 异氟烷/氧气(1 L/min)诱导,转移至解剖平台后鼻罩维持 2% 异氟烷/氧气(1 L/min)。确认至少 1 min 无肢体和眼反射且头位不影响呼吸后,去除后肢皮肤,在比目鱼肌及 EDL 近、远端肌腱连接处用 5-0 编织线结扎。取出肌肉置于肌张力仪(DMT,820MS),30 ℃ 改良 Krebs 缓冲液(MKB)中孵育,持续轻柔通入含 5% CO₂ 的氧气。MKB 含 116 mM NaCl、4.6 mM KCl、1.16 mM KH₂PO₄、25.3 mM NaHCO₃、2.5 mM CaCl₂ 和 1.16 mM MgSO₄。
2-脱氧葡萄糖摄取实验中,将左右比目鱼肌调整至约 5 mN 静息张力,平衡 10 min;左侧不加胰岛素,右侧以 100 nM 胰岛素刺激 30 min。最后 10 min 更换为含 0.375 μCi/mL 2-deoxy-D-[1,2-³H]glucose 和 0.05 μCi/mL D-[¹⁴C]mannitol 的 MKB。随后立即浸入冰冷 PBS 终止摄取,去除缝线和肌腱,液氮冻存。之后用探头超声(QSonica)在 400 μL 2% SDS 中裂解,取 200 μL 裂解液加入 4 mL Ultima Gold 闪烁液(PerkinElmer),以 Tri-Carb 4910 TR 液体闪烁分析仪测放射性。葡萄糖摄取速率按 Kjobsted 等(2021)计算。
收缩功能实验使用 DMT CS4 刺激器,经置于肌腹中央的电极(DMT 300145)给予 0.2 ms、26 V 超最大刺激。以间隔至少 30 s 的连续单次抽搐,谨慎牵拉肌肉至最大抽搐力,确定最适长度。频率–力关系:比目鱼肌为 10–130 Hz、500 ms,EDL 为 10–250 Hz、350 ms,刺激间休息 2 min。疲劳测试每 4 s 给予一次最大刺激,持续 4 min;结束后 5、10、15 min 的强直收缩峰值用于评估恢复。必要时以肌肉 CSA 归一化计算比力,CSA 由肌肉质量除以长度与密度(1.06 mg/mm³)的乘积获得。使用PowerLab 8/35(ADInstruments)数字化采集,LabChart Pro v8.1.16 的 Peak Parameters 模块分析。
单肌纤维实验
按 Lamb 和 Stephenson(2018)制备机械去膜单肌纤维。将麻醉小鼠的比目鱼肌取出,按静息长度固定于铺 Sylgard 184 且覆盖石蜡油的培养皿。使用解剖显微镜(Olympus SZ61)、精细镊子及显微剪分离单纤维片段,机械去除表面膜。通过显微镜连接的视频系统(Panasonic WV-CP474)测定直径,将纤维视为圆柱,按CSA(mm²)=π(d/2×a)² 计算,其中 d 为片段直径、a 为直径放大倍率换算因子。以 10-0 丝线(Genzyme)将一端连接力传感器(AME801),另一端以精细镊子夹持,拉伸至静息长度的 120%,浸入含标准 K-HDTA 溶液的 2 mL 浴槽,模拟完整纤维胞内环境。PowerLab 2/25 数字化记录,并使用上述Peak Parameters 分析。不使用时培养皿保持 5 ℃,所有实验在 20±1 ℃ 进行。
标准 K-HDTA 溶液(3NF)组成如下,单位均为 mM:K⁺ 126、Na⁺ 36、总 Mg²⁺ 8.5(游离 Mg²⁺ 1)、HEPES 90、HDTA〔1,6-二氨基己烷-N,N,N′,N′-四乙酸〕50、总 EGTA 0.025、ATP 8、磷酸肌酸(CP)10,pH 7.10。收缩装置实验用 INF 松弛液〔pCa=−log₁₀[Ca²⁺]>9〕和 IINF 最大 Ca²⁺ 激活液(pCa 4.48)与标准液相似,但HDTA 分别替换为 50 mM EGTA 或 50 mM Ca-EGTA,总 Mg²⁺ 分别为 10.3 和 8.1 mM,以维持游离 Mg²⁺ 1 mM。将两液按特定比例混合获得不同游离Ca²⁺。使用 pSr=−log₁₀[Sr²⁺]=5.3 的锶溶液区分Ⅰ型慢肌与Ⅱ型快肌(O’Connell 等,2004)。
收缩装置实验
尽管收缩装置结果先报告,实验实际在 SR Ca²⁺ 负载实验之后进行,以避免反复高 Ca²⁺ 暴露损害 SR。去膜纤维置于含 2%(v/v)Triton X-100 的 INF 中 5 min,破坏全部膜性结构;再以无Triton 的 INF 洗涤两次,每次 2.5 min。暴露于 pSr 5.3溶液确定纤维类型,INF 松弛后置于 IINF,确定收缩装置最大 Ca²⁺ 激活力 Fmax。
随后将纤维依次置于游离Ca²⁺ 逐级升高的 INF/IINF 混合液(pCa 7.0 至 4.48),直至达到 Fmax,再以 INF 完全松弛。各 Ca²⁺ 水平的力以 Fmax 归一化,用GraphPad Prism 绘制力–pCa 曲线。对每根纤维拟合 Hill 曲线,获得 pCa₅₀(产生 50% Fmax 的 pCa,反映收缩装置 Ca²⁺ 敏感性)和 Hill 系数(反映曲线陡峭程度)。
肌浆网 Ca²⁺ 处理实验
去膜纤维连接力传感器后,在标准3NF 中平衡 2 min,随后暴露于含 0.5 mM EGTA 的 3NF 10 s,再置于释放液 1 min 以耗尽 SR 可释放 Ca²⁺;释放液为含 30 mM 咖啡因、0.05 mM 游离 Mg²⁺ 和 0.5 mM EGTA 的 3NF。咖啡因诱导力反应的时间积分面积反映暴露前 SR 可释放 Ca²⁺ 含量(Endo,1977;Lamb 和 Stephenson,2018);纤维始终在石蜡油下去膜,故保留内源 SR Ca²⁺ 水平。
之后以含 1 mM EGTA 的 3NF 洗涤 1 min,去除咖啡因并防止 SR再摄取 Ca²⁺。将纤维置于 Ca²⁺ 负载液〔3NF,总 EGTA-CaEGTA 1 mM,pCa 7.0〕15–120 s,使 SR 负载至设定水平,再以含 30 mM 咖啡因的释放液耗竭。重复负载–耗竭循环,咖啡因力反应面积用于反映SR 再负载量。
为估计被动泄漏造成的SR Ca²⁺ 丢失,先按上述方法耗竭,负载 Ca²⁺ 1 min 后再次耗竭。然后再负载1 min,置于泄漏液(含 1 mM EGTA 的 3NF)1 min,以螯合被动泄漏 Ca²⁺ 并阻止 SR Ca²⁺ 泵再摄取,随后再次耗竭。最后一次力反应面积反映泄漏 1 min 后残留的 SR Ca²⁺,与前一次无泄漏反应面积比较,即泄漏后/泄漏前面积。
定量与统计分析
血浆代谢物、肌肉代谢物及蛋白质印迹在 GraphPad Prism v9.0.0(121)中分析。采用重复测量双因素方差分析;血浆代谢物因一个时间点有缺失值,使用混合模型。显著性阈值为 p≤0.05,Tukey 法进行事后检验。各时间点均检验运动方式间差异,时间差异仅与各方式运动前值比较。具体统计参数见各图图注。
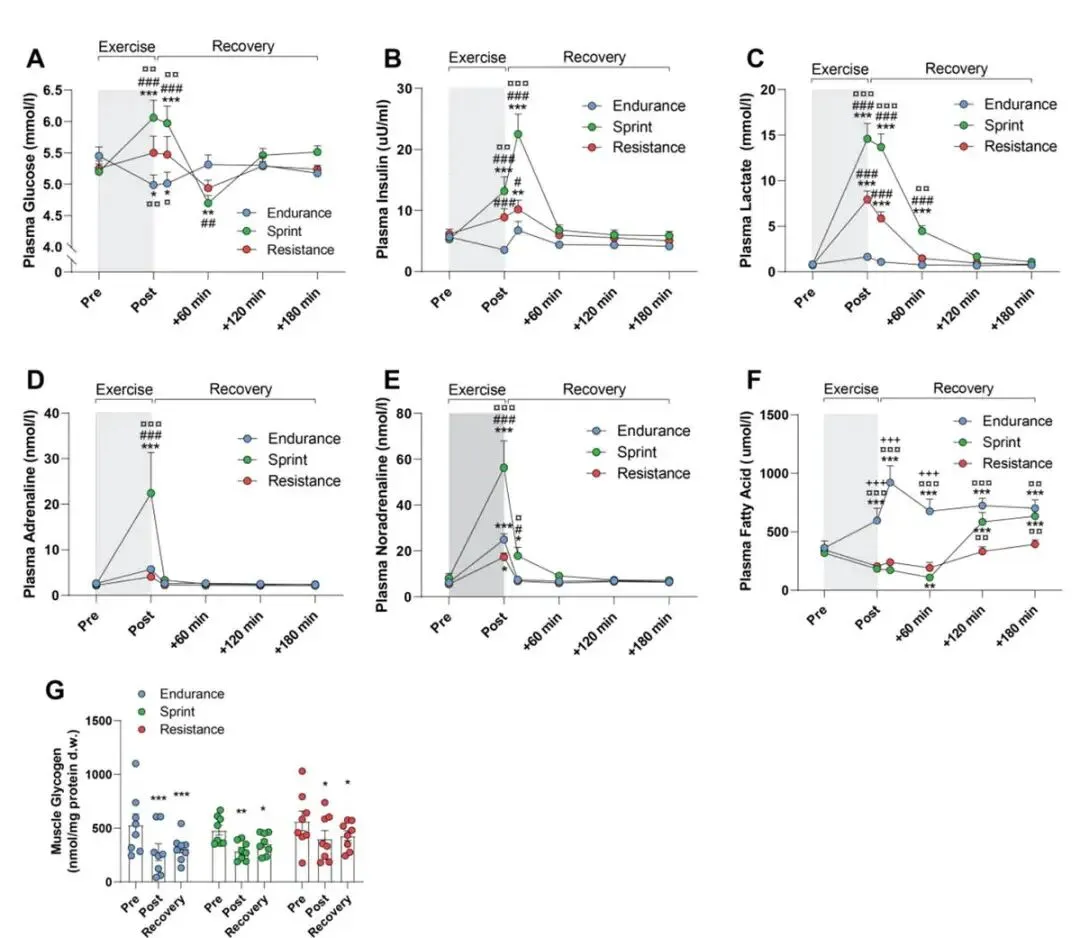
图 S1三种运动方式的血浆代谢物及骨骼肌糖原含量定量
(A)血浆葡萄糖;(B)血浆胰岛素;(C)血浆乳酸;(D)血浆肾上腺素;(E)血浆去甲肾上腺素;(F)血浆脂肪酸;(G)骨骼肌糖原。n=8。数值为均值,误差线为 SEM。采用混合模型及 Tukey 事后检验。*p<0.05,**p<0.01,***p<0.001,与同一试验运动前比较;#p<0.05,##p<0.01,###p<0.001,与对应时间点耐力运动比较;¤p<0.05,¤¤p<0.01,¤¤¤p<0.001,与对应时间点抗阻运动比较;+++p<0.001,与对应时间点冲刺运动比较。与图 3 相关。
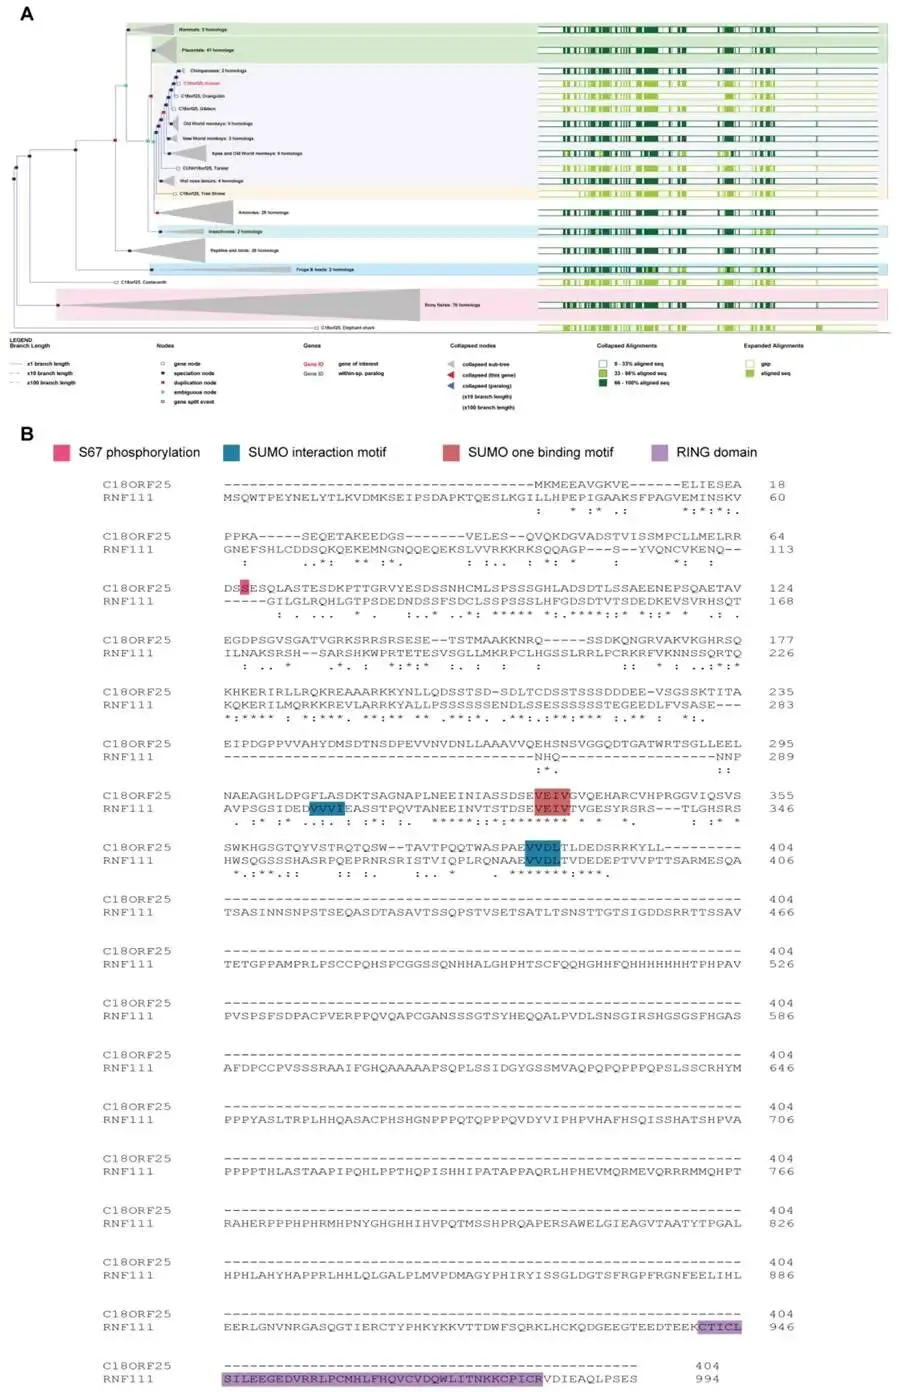
图 S2C18ORF25 的计算机分析
(A)Ensembl 基因获得/丢失树,总结 C18Orf25 的系统发育历史。
(B)人类 RNF111 与 C18ORF25 序列比对,标示磷酸化残基 S67、SUMO 相互作用基序、SUMO one 结合基序及 RING 结构域。与图 4 相关。
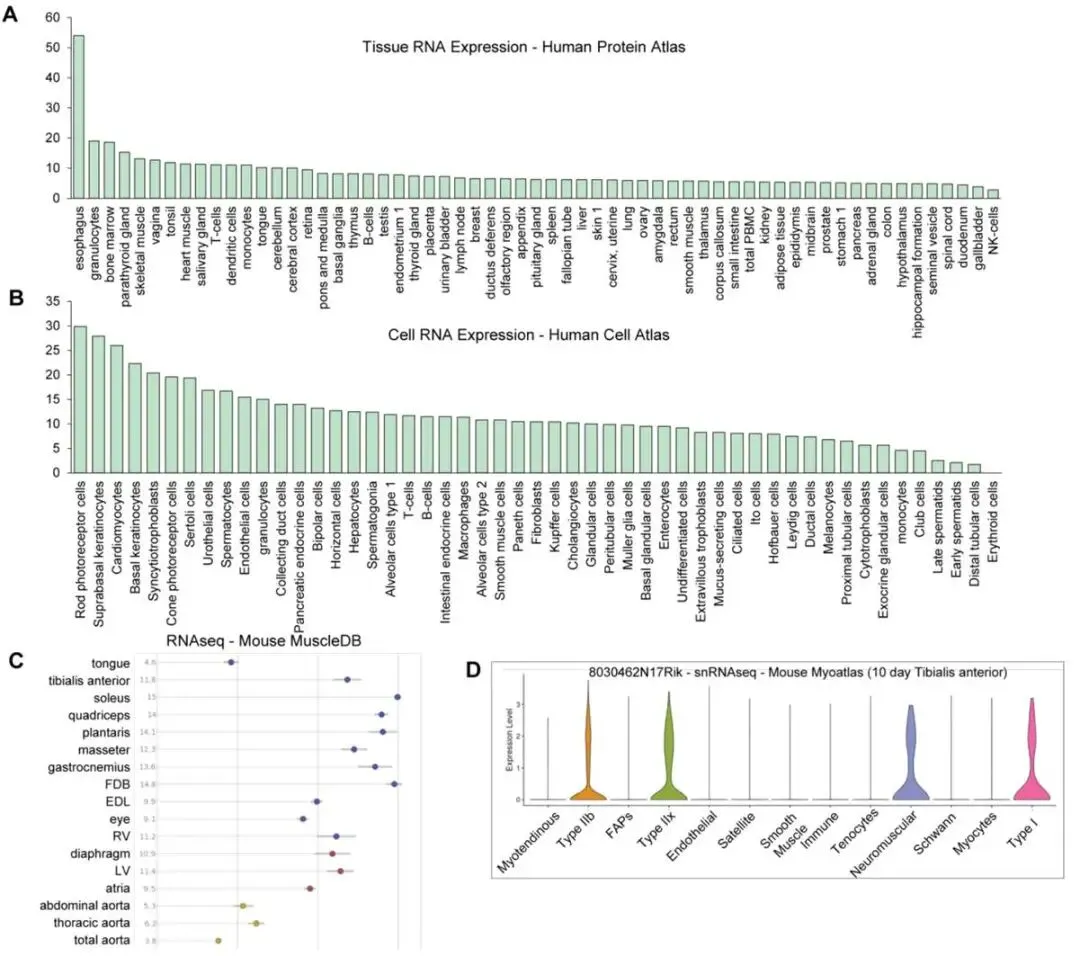
图 S3C18ORF25 的表达谱
Human Protein Atlas 中的组织 RNA 表达(A)及细胞 RNA 表达(B)。
(C)MuscleDB 中的表达。
(D)Myoatlas 中的表达。与图 4 相关。
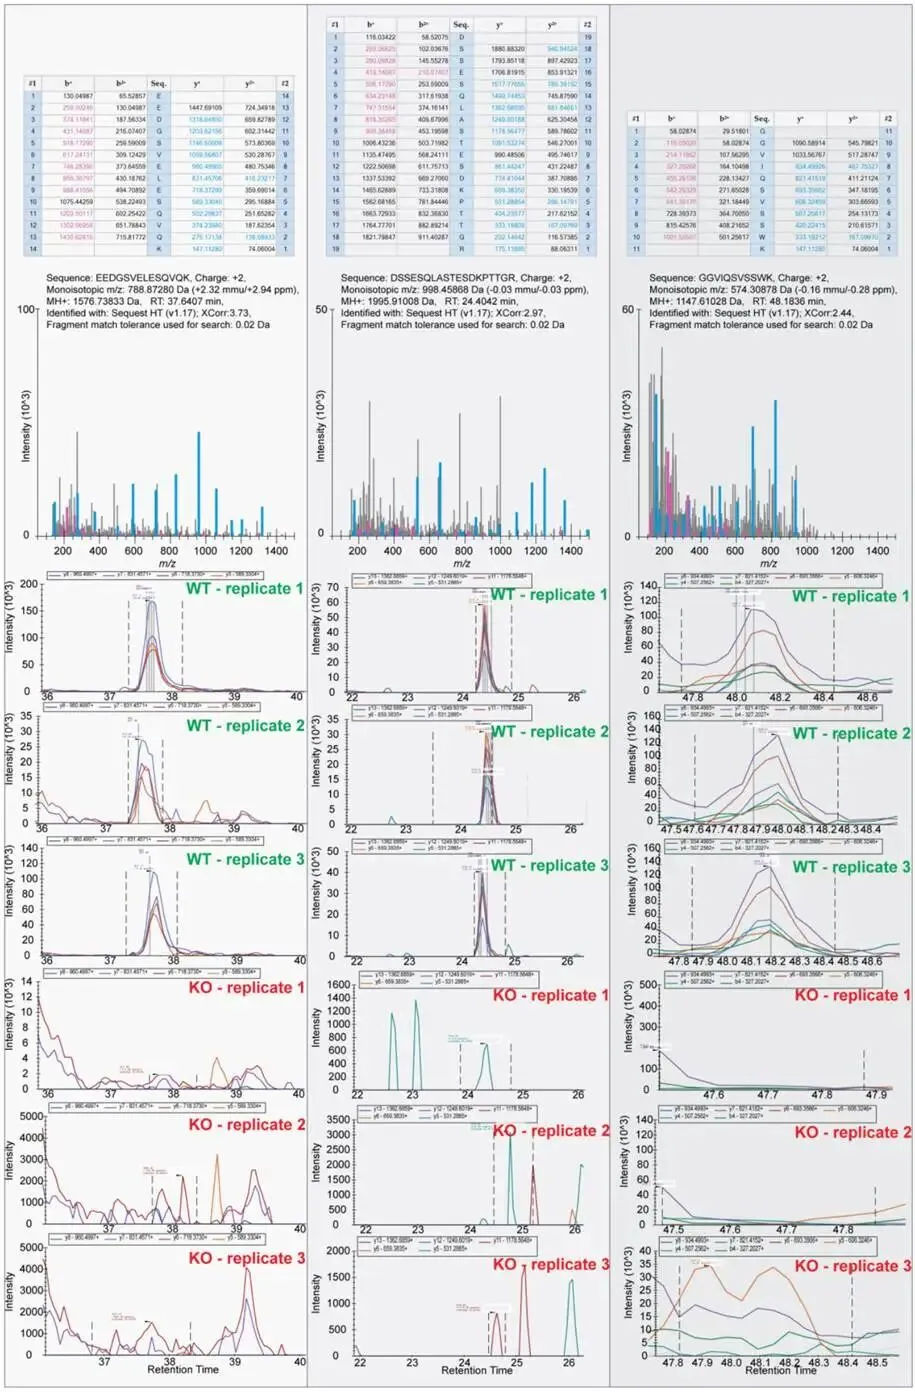
图 S4WT 与 KO 比目鱼肌 C18ORF25 的靶向蛋白质组分析
n=3。上部为MS/MS 谱、匹配碎片离子及SEQUEST 检索结果;下部为MS2 碎片提取离子色谱。数据位于 Panorama Web 的 U of Melbourne – Parker Lab 项目“PRM of C18ORF25 in WT and KO Soleus Muscle”。与图5 相关。
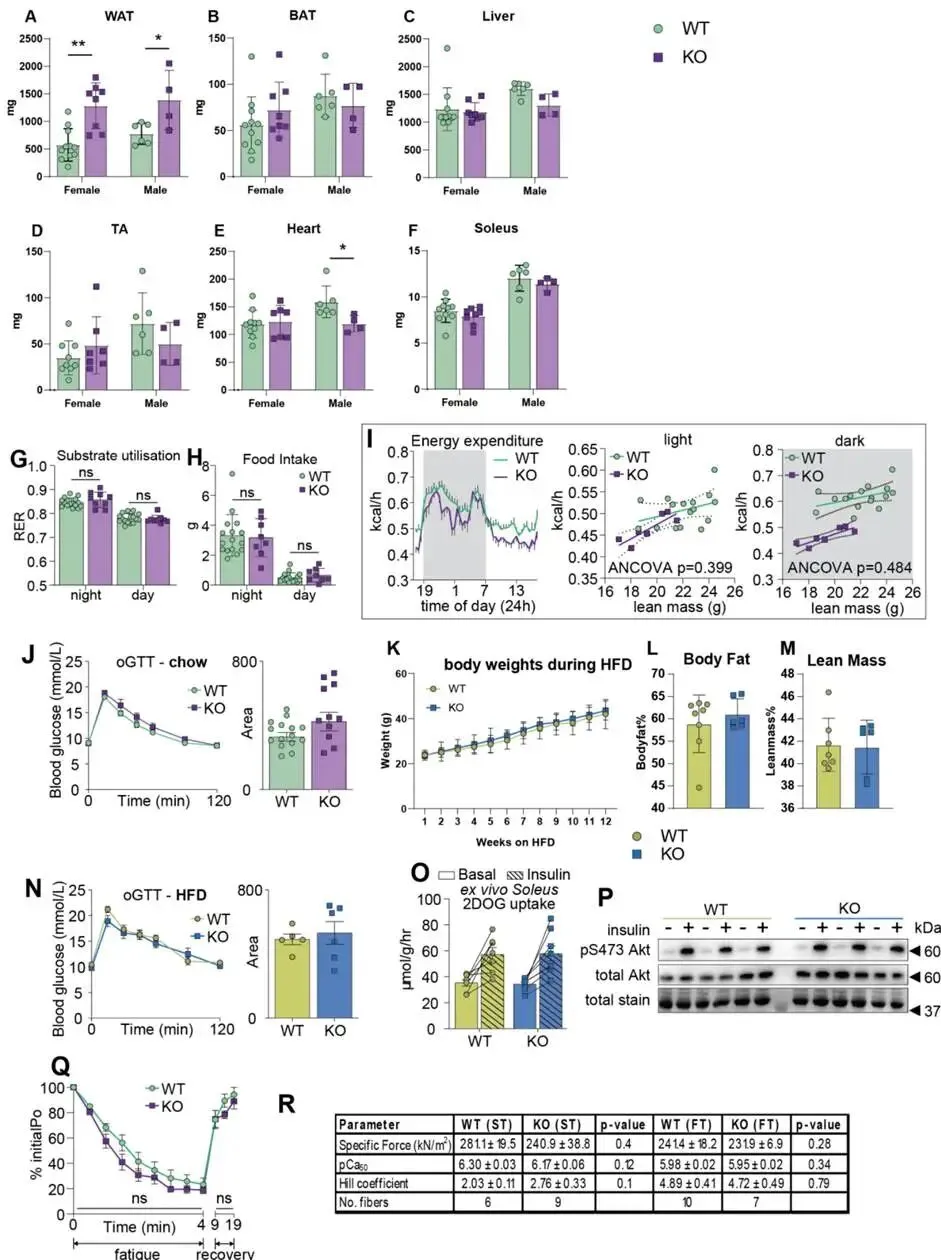
图 S5C18ORF25 KO 与 WT 同窝小鼠的表征
组织质量:(A)WAT;(B)棕色脂肪;(C)肝脏;(D)TA;(E)心脏;(F)比目鱼肌,n=4–10。
(G–I)代谢笼检测 RER(G)、摄食量(H)和能耗(I),n=7–16。
(J)普通饲料下 oGTT,n=11–15。
(K–M)高脂饮食(HFD)4 个月后的体重(K)和身体组成(L、M),n=5–6。
(N)HFD 下 oGTT,n=5–6。
(O)HFD 4 个月小鼠比目鱼肌离体胰岛素刺激的 2-脱氧葡萄糖(2DOG)摄取。
(P)HFD 4 个月小鼠比目鱼肌离体胰岛素刺激的蛋白质印迹,n=3。
(Q)比目鱼肌离体疲劳及随后恢复,n=6。
(R)机械去膜单肌纤维的收缩装置参数;ST,慢肌;FT,快肌。与图 5 相关。


发表评论
发表评论: