
 研报速递
出处: Keceli G, Gupta A, Sourdon J, et al. Mitochondrial Creatine Kinase Attenuates Pathologic Remodeling in Heart Failure. Circ Res. 2022;130(5):741-759.
作者介绍:
Abstract
摘要
背景
心力衰竭(heart failure,HF)存在心脏能量代谢异常,并可导致收缩功能障碍,但这些异常在心衰相关病理性重构中是否发挥作用,仍缺乏充分证据。肌酸激酶(creatine kinase,CK)反应是肌肉的主要能量储备反应,可在肌原纤维处迅速提供 ATP,并在线粒体内再生 ADP;实验性及人类心衰中这一反应均下调。本研究检验以下假设:人类心衰的病理性重构与心脏 CK 能量代谢受损有关;恢复 CK 功能可减轻实验性心衰中的适应不良性心肌肥大。
方法
首先,纳入 27 例心衰患者和 14 名健康受试者,分别利用无创磷-31磁共振波谱(³¹P magnetic resonance spectroscopy,³¹P MRS)和磁共振成像(magnetic resonance imaging,MRI)测量心脏能量代谢及左心室(left ventricle,LV)重构。其次,在小鼠中检测心脏特异性过表达肌原纤维型 CK(CKmyofib)或线粒体型 CK(CKmito)进行代谢改善后,对心衰相关适应不良性肥大的影响。
结果
在人类受试者中,病理性左心室肥大和扩张与心肌 ATP 水平及经 CK 反应合成 ATP 的速率降低密切相关。在小鼠中,过表达 CKmito 可减轻横主动脉缩窄(transverse aortic constriction,TAC)引起的左心室肥大和扩张,而过表达CKmyofib 无此作用。CKmito 过表达还可减轻长期异丙肾上腺素刺激后的心肌肥大,降低线粒体与组织活性氧(reactive oxygen species,ROS)水平,并上调抗氧化因子及其表达调控因子。当通过耗竭肌酸底物限制 CKmito 过表达小鼠的 CK 反应能力时,其对病理性重构的保护作用消失。这提示 CKmito 反应再生 ADP 的能力,而非 CK 蛋白本身,是限制心衰不良重构的关键。
结论
在人类衰竭心脏中,病理性肥大与不良重构同 ATP 水平下降和 CK 能量储备反应缺损密切相关。CKmito 位于心脏能量代谢与氧化还原平衡的交汇点,在减轻心衰病理性重构中发挥重要作用。
Introduction
前言
心力衰竭(HF)仍是全球范围内日益严重的公共卫生问题。美国 Medicare 用于心衰诊疗的支出高于任何其他单一诊断。¹ 心衰不良结局与收缩功能障碍及不良重构这两种相互关联但彼此不同的临床特征有关;后者表现为病理性心室肥大与扩张。实验性及人类心衰中的收缩功能障碍已有充分研究,至少部分与 ATP 能量代谢不足有关。²–⁴ 但能量代谢异常是否促成不良重构,所知要少得多。一方面,衰竭心脏能量代谢物减少可能是不良重构的后果,因为心室扩张使室壁张力升高,增加能量需求。另一方面,实验性心衰中能量异常先于不良重构出现,提示能量代谢受损可能引起不良重构,但尚不能据此证明因果关系。⁵,⁶
ATP 水解释放的能量驱动几乎所有心肌细胞功能。心肌的大部分 ATP 主要通过线粒体氧化磷酸化产生。⁶ 然而,CK 反应是主要的短时高能磷酸基能量供应机制:在细胞质中,它将磷酸肌酸(phosphocreatine,PCr)的磷酰基转移至二磷酸腺苷(adenosine diphosphate,ADP),快速、可逆地生成 ATP;在线粒体内,则发生逆向反应并再生 ADP。²,⁷,⁸ 实验性和人类心衰均存在 CK 活性及其代谢物异常,⁹–¹³ 人类心衰的心脏功能和做功能力下降也与CK 介导的 ATP 转运受损密切相关。¹⁴ 令人意外的是,CK 能量代谢受损在不良心脏重构中的作用尚不清楚。转基因过表达细胞质中的肌原纤维型 CK(CKmyofib)可改善多种小鼠心衰模型中下降的 CK 能量代谢,改善收缩功能并延长生存期,¹⁵,¹⁶但不能减轻左心室肥大(left ventricular hypertrophy,LVH)或病理性扩张。¹⁵ 线粒体型 CK(CKmito)含量较低,其在心衰中的作用也较少受到研究,尽管该酶位于线粒体膜间隙,通过再生线粒体 ADP,在能量传递与促进氧化磷酸化中发挥重要作用。¹⁷,¹⁸从理论上看,CKmito 可能增加 ATP 生成,并抑制促进病理性肥大与重构的ROS 形成。¹⁹
本研究旨在确定心脏能量代谢异常,特别是线粒体 CK 异常,是否参与心衰不良重构。我们发现,人类心衰中的左心室肥大和扩张均与在体心肌 ATP 浓度〔[ATP]〕及经 CK 反应合成 ATP 的速率下降密切相关。在 TAC 诱导的小鼠心衰模型中,心脏特异性过表达 CKmito 防止在体心脏能量状态下降,轻度改善收缩功能,并显著限制左心室肥大和扩张;过表达细胞质 CKmyofib 则未能限制上述结构改变。过表达CKmito 还能降低线粒体 ROS,减轻 TAC 后左心室 ROS 的增加,上调衰竭心脏中的多种抗氧化酶,并增强心肌细胞对外源性氧化应激的耐受性。CKmito 过表达减弱多种促肥大信号分子的表达;其中,原癌基因 c-Myc 的表达受到 CKmito 而非 CKmyofib 过表达的抑制。当通过耗竭 CK 底物肌酸降低 CK 反应的 ATP 通量时,CKmito 过表达小鼠在 TAC 后不再受到病理性肥大和不良重构的保护。这些结果提示 CKmito 在线粒体内再生 ADP 的作用具有关键意义。整体而言,CKmito位于细胞内能量代谢、氧化还原平衡及不良重构的交汇处;维持线粒体 CK 活性或可成为减少心衰病理性重构及其后果的代谢干预途径。
Results
研究结果
01|人类心衰的左心室肥大及不良重构与心肌 ATP 水平和 CK 介导的 ATP 合成速率降低有关
人类心衰的收缩功能障碍与心肌能量代谢受损有关,¹⁴ 但另一公认的心肌损伤后果——不良重构——与心肌能量代谢受损之间的关系,尚未在衰竭的人类心脏中得到研究。首先,我们使用无创 ³¹P MRS 与氢-1(¹H)电影 MRI,分别测量 27 例心衰患者的心脏能量代谢和左心室重构,并与 14 名健康受试者比较。患者均有心衰病史、EF≤45%的收缩功能障碍,且无明显缺血性心脏病或梗死病史及相关证据;后两者会扰乱线粒体功能,并可能放大能量代谢受损的表观作用。正如对这组受试者的既往报道,¹⁴ 与健康组相比,心衰患者心肌质量和舒张末期容积(end-diastolic volume,EDV)升高,[ATP] 及经 CK 反应合成 ATP 的速率下降(图 1A—D)。本研究此前未发表的新观察结果是:病理性肥大的关键指标〔左心室质量〕和心室扩张指标〔EDV〕均与较低的在体心肌 [ATP] 及心肌 CK 介导的 ATP 合成速率显著相关(图 1E—H)。人类心衰中不良重构指标与同期在体测得的 ATP、CK 能量代谢指标下降密切相关,这为 CK 能量代谢降低参与不良重构提供了线索。
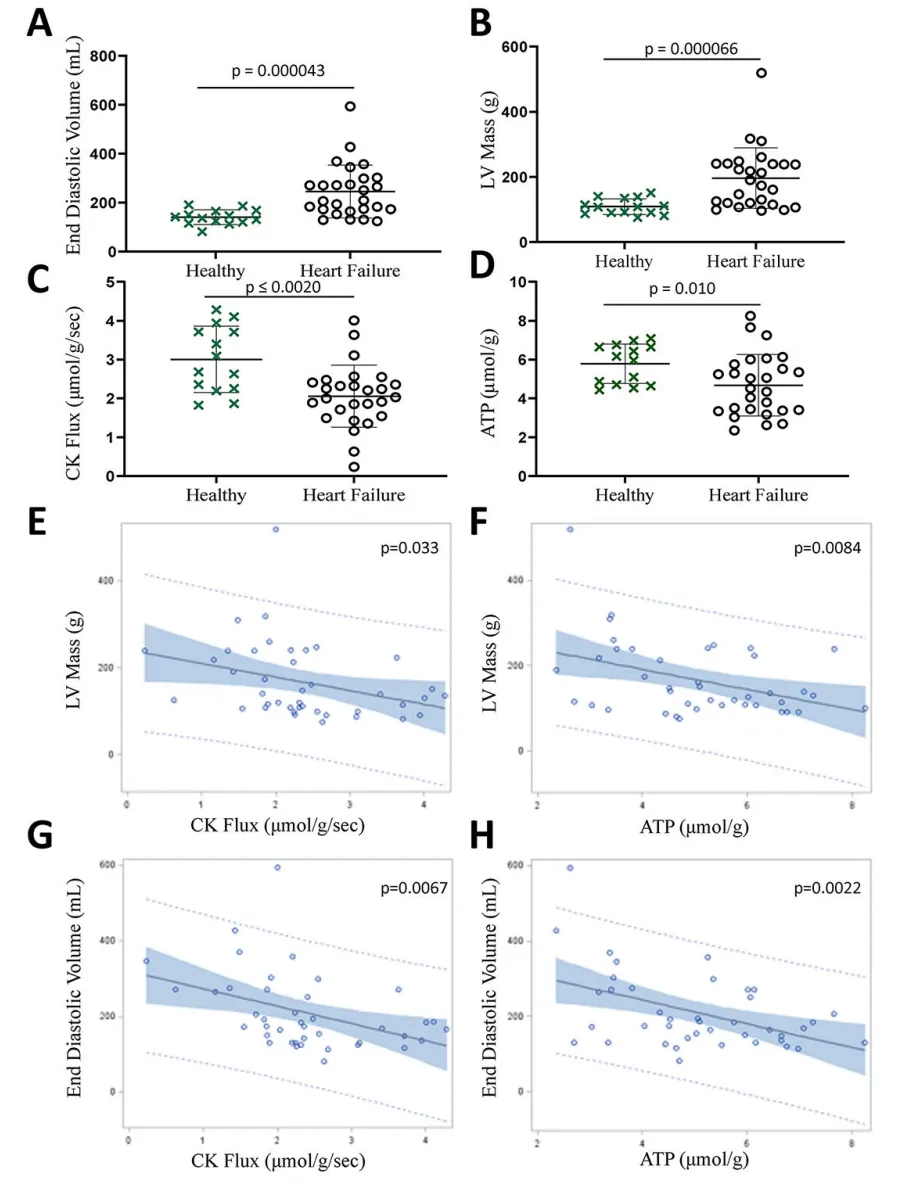
图 1|心衰患者的病理性肥大及不良重构与心脏能量代谢降低有关。在体MRI 显示,与健康受试者相比,心衰患者的心脏舒张末期容积(A)和左心室质量(B)较高;³¹P MRS 显示,心脏CK 通量(C)和 ATP 水平(D)较低。左心室质量分别与 CK 通量(E,p=0.033)及 ATP 水平(F,p=0.0084)相关;舒张末期容积分别与 CK 通量(G,p=0.0067)及 ATP 水平(H,p=0.0022)相关。图中各点代表单名受试者的数据。先用Kolmogorov–Smirnov 检验评估正态性,随后采用双侧 Student t 检验分析 A—D,采用线性回归模型分析 E—H。健康对照组n=14,心衰组n=27;误差线表示均值的标准误(±SEM)。
02|线粒体型 CK 减轻适应不良性心肌肥大
上述人体数据无法区分不同CK 同工型对在体 CK 活性的贡献〔既往所有在体 ³¹P MRS 研究均存在这一限制〕,也无法判断心脏能量代谢受损〔ATP 降低和/或 CK 通量下降〕是病理性肥大与不良重构的原因,还是其众多后果之一。为研究这一关系,我们使用 TAC 诱导的小鼠心衰模型;该模型表现为进行性左心室肥大、收缩功能障碍,最终出现心室扩张,其能量代谢和 CK 异常也与人类心衰相似。¹²,¹³ 研究目的是确定:通过转基因过表达 CKmito,减轻衰竭心脏中线粒体CK 的下降,能否改善能量代谢并限制不良重构。
我们建立了条件性心脏特异性CKmito 过表达小鼠,其 CKmito 蛋白水平约为野生型(WT)的 3 倍(图 2A)。新增的 CKmito 经验证与线粒体共定位,而 CKmyofib 和脑型 CK(CKB)同工酶的水平未改变(补充图 S1A—C)。在基线状态下,除在体经CK 反应合成 ATP 的速率升高外,CKmito 过表达小鼠的心肌质量、心脏尺寸及其他能量代谢指标均未改变(图 2)。然而,TAC 术后 9~10 周,与 WT TAC 小鼠相比,CKmito 过表达小鼠的在体能量代谢下降较轻,经 CK 反应合成 ATP 的速率较高(图 2F—Ⅰ)。CKmito TAC 心脏较好的能量状态伴有在体收缩功能的轻度改善,以及显著较轻的左心室肥大与扩张(图 2J—M)。具体而言,TAC 后 CKmito 组的平均左心室质量和 EDV 分别比 WT 组低约 30% 和 50%(图 2J、K)。相反,肌原纤维型 CK 的过表达并未减轻 TAC 后左心室质量增加或以 EDV 表征的不良重构;这一结果此前已有报道,相关数据在本文首次展示(图 2N、O)。¹⁵
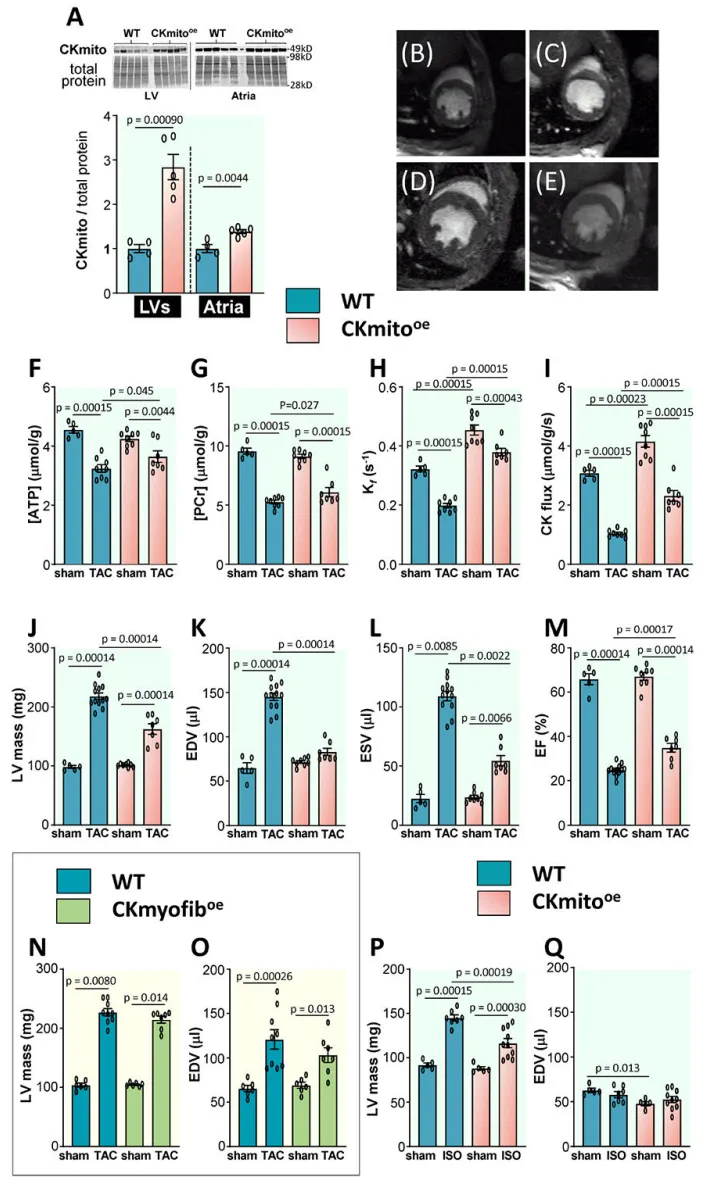
图 2|心脏特异性过表达线粒体型 CK 改善小鼠衰竭心脏的在体能量状态,并减轻病理性重构。组织取自WT 及心脏特异性CKmito 过表达(CKmito⁽ᵒᵉ⁾)小鼠。(A)CKmito 表达量经总蛋白归一化,以 WT 心脏检出的 CKmito 含量为参照〔左心室或心房:WT n=4;CKmito⁽ᵒᵉ⁾ n=5〕。(B—E)小鼠左心室中段的代表性在体横断位 ¹H MRI 图像:WT 假手术(B)、CKmito⁽ᵒᵉ⁾ 假手术(C)、WT TAC(D)及 CKmito⁽ᵒᵉ⁾ TAC(E)。(F—M)采用在体 ³¹P MRS 和 MRI 测量 ATP(F)、磷酸肌酸(PCr;G)、CK 正向伪一级速率常数 Kf(H)、CK 通量(I)、左心室质量(J)、EDV(K)、收缩末期容积(ESV;L)和 EF(M)。F—Ⅰ 各组 n 分别为 WT 假手术 5、WT TAC 8、CKmito⁽ᵒᵉ⁾ 假手术 8、CKmito⁽ᵒᵉ⁾ TAC 7;J—M 各组 n 分别为 5、12、8、7。(N、O)WT 或心脏特异性肌原纤维型 CK 过表达(CKmyofib⁽ᵒᵉ⁾)小鼠在有无 TAC 时的左心室质量(N)和 EDV(O):WT 假手术与 CKmyofib⁽ᵒᵉ⁾ 假手术各 n=6,WT TAC n=9,CKmyofib⁽ᵒᵉ⁾ TAC n=7。(P、Q)WT 或 CKmito⁽ᵒᵉ⁾ 小鼠持续输注 ISO 或生理盐水后的左心室质量(P)和 EDV(Q):两种基因型的生理盐水组各 n=5;WT ISO n=7;CKmito⁽ᵒᵉ⁾ ISO n=10。各点代表单只小鼠。先采用Kolmogorov–Smirnov 正态性检验,再对 A 采用双侧Student t 检验;对F—K、M、O—Q 采用双因素方差分析及 Tukey 事后多重比较;对 L 和 N 采用 Wilcoxon 符号秩检验,并进行成对、双侧多重比较〔Dwass–Steel–Crichlow–Fligner法〕。误差线为±SEM。
03|线粒体型 CK 限制心衰心肌的氧化还原失衡
氧化应激可能是病理性重构的重要决定因素,线粒体则是内源性 ROS 的重要来源。为确定 TAC 是否增加心脏 ROS 生成,以及 CKmito 过表达能否抵消这一影响,我们利用电子顺磁共振(electron paramagnetic resonance,EPR)检测心肌组织中的氧源性自由基(图 3A)。TAC 后 WT 小鼠左心室的 ROS 显著增加,CKmito 过表达小鼠则未出现这一变化(图 3A、B)。为检验 CKmito 过表达能否增强心肌细胞对 ROS 的耐受,我们使从 WT 和 CKmito 小鼠分离的心肌细胞暴露于外源性 H₂O₂。WT TAC 组细胞暴露于 H₂O₂ 后的存活时间缩短;CKmito TAC 组则未缩短,且与假手术组无显著差异(图 3C)。
随后,我们测定主要细胞抗氧化系统,首先检测硫氧还蛋白(thioredoxin,Trx)系统,因为 Trx1 也是公认的内源性心肌肥大负调控因子。²¹ Trx 经由过氧化还原蛋白清除H₂O₂ 的效率取决于硫氧还蛋白还原酶(thioredoxin reductase,TrxR)的活性,²² 因此我们检测 TrxR 的蛋白表达量及总活性。TAC后 CKmito 心脏的 TrxR2 表达及 TrxR 总活性均显著升高(图 3D—F)。为探究其原因,我们进一步检测核因子 E2 相关因子 2(Nrf2);Nrf2 是内源性抗氧化防御系统的主要调控因子,可在转录水平调节细胞 Trx 系统〔包括 Trx 和 TrxR,尤其是 TrxR1〕。²³ 在基线状态下,CKmito 心脏的 Nrf2 已显著上调(图 3G),TAC 前超氧化物歧化酶(SOD)含量也较高(图 3H)。上述数据表明,TAC 后衰竭的 WT 心肌细胞对 ROS 的抵抗力下降,而 CKmito 过表达心脏的细胞保持抵抗力;这一现象伴有抗氧化蛋白增加,且后者可能是其原因。总体上,TAC 显著增加 WT 衰竭心脏的组织 ROS,而 CKmito 过表达组未见显著增加。
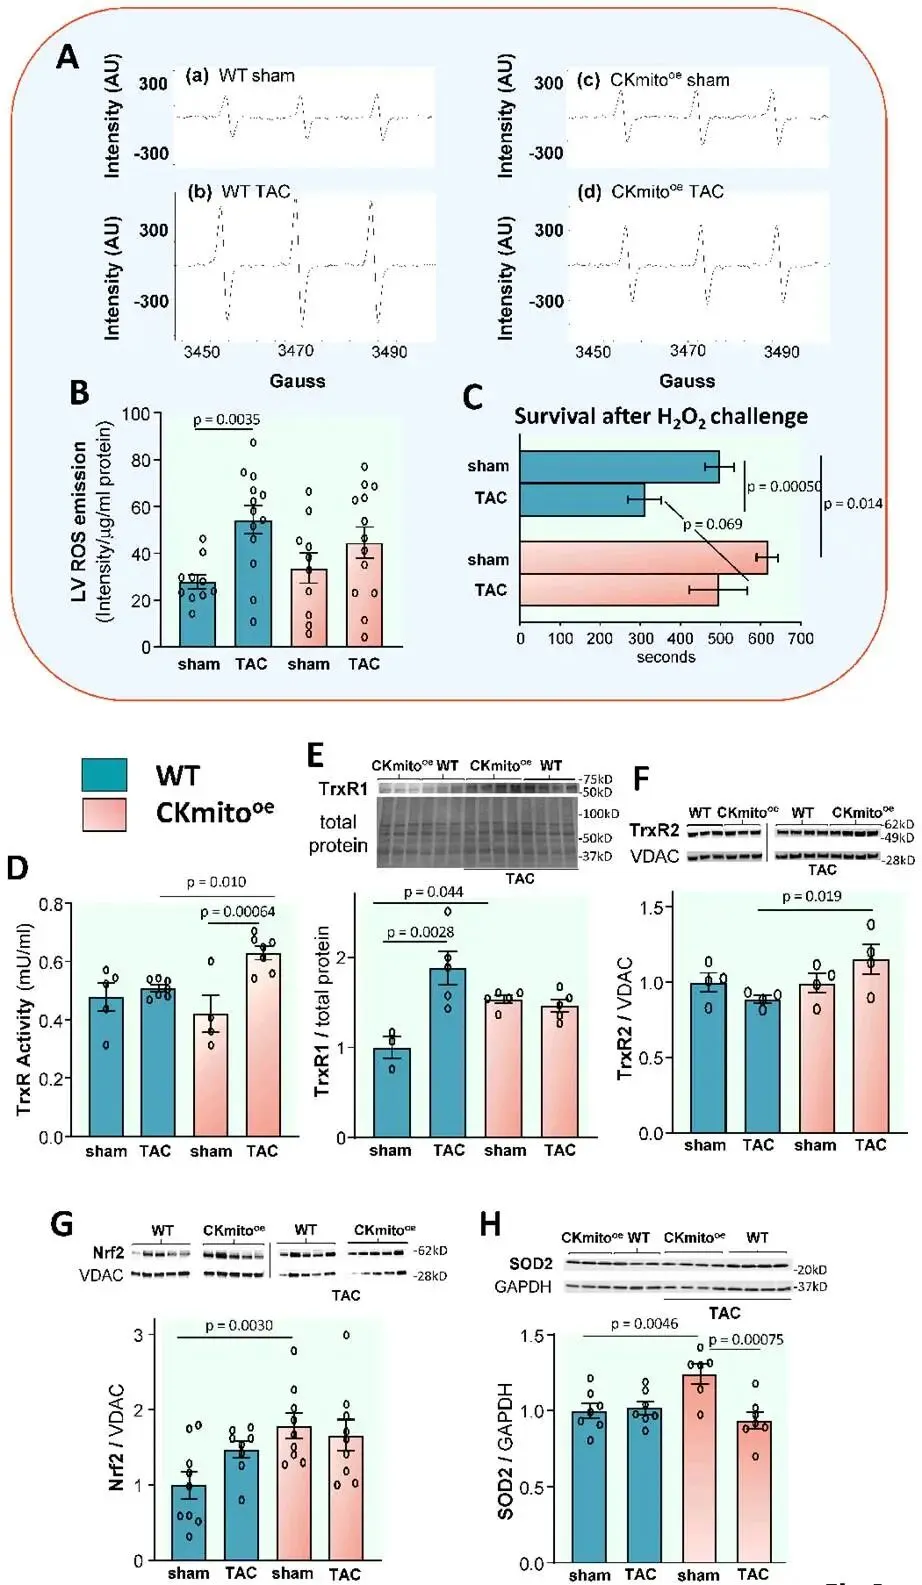
图 3|心脏特异性过表达线粒体型 CK 减轻 TAC 心衰所致的 ROS 增加。(A)EPR 代表性谱图:WT 假手术(a)及 TAC(b)、CKmito⁽ᵒᵉ⁾ 假手术(c)及 TAC(d)左心室检测到的氧源性自由基。(B)EPR 测得的左心室 ROS 生成:WT 假手术和 CKmito⁽ᵒᵉ⁾ 假手术各 n=10;WT TAC 和 CKmito⁽ᵒᵉ⁾ TAC 各 n=13。(C)从各组心脏分离心肌细胞,暴露于 50 μM H₂O₂ 共 700 s,记录出现不可逆心律失常或细胞死亡的时间:WT假手术为6 只小鼠的20 个细胞;WT TAC 为2 只小鼠的6 个细胞;CKmito⁽ᵒᵉ⁾假手术为5 只小鼠的20 个细胞;CKmito⁽ᵒᵉ⁾ TAC 为4 只小鼠的10 个细胞。图3C 与补充图S4E 使用相同WT 心肌细胞,因两项实验在同一天、相同条件下开展。(D)在过量NADPH 存在下,检测各组左心室匀浆的 TrxR 活性:WT假手术n=5,WT TAC 与CKmito TAC 各n=7,CKmito假手术n=4。(E—H)代表性免疫印迹及汇总数据:TrxR1(E)、TrxR2(F)、Nrf2(G)和 SOD2(H)蛋白表达;以总蛋白、GAPDH 或电压依赖性阴离子通道(VDAC)归一化,再以 WT 假手术心脏的相应蛋白含量为参照。E:WT 假手术 n=3,其他各组 n=5;F:每组 n=4;G:WT 假手术、CKmito 假手术与 CKmito TAC 各 n=9,WT TAC n=8;H:WT 假手术、WT TAC 与 CKmito TAC 各 n=7,CKmito 假手术 n=6。B、D—H 中各点代表单只小鼠。先以 Kolmogorov–Smirnov 检验评估正态性,随后 B、D—H 采用双因素方差分析及 Tukey 事后多重比较;C 采用广义估计方程模型处理同一实验对象内数据的相关性。误差线为±SEM。
04|CKmito 过表达改善线粒体功能并减少质子漏
线粒体是细胞内 ROS 的主要来源之一,也是线粒体型 CK 的所在地。上述在体结果表明CKmito 过表达改善了衰竭心脏的能量平衡(图 2),提示线粒体可能起核心作用。因此,我们分析离体线粒体功能,同时排除血流动力学负荷下能量需求差异等线粒体外因素的潜在干扰。柠檬酸合酶活性未改变,提示 CKmito 过表达小鼠的线粒体总量可能未变化(图 4A)。我们分别使用复合物Ⅰ〔谷氨酸/苹果酸〕、复合物Ⅱ〔琥珀酸/鱼藤酮〕和复合物Ⅳ〔TMPD〕底物评估线粒体呼吸。TAC 降低 WT 线粒体由复合物Ⅰ和Ⅱ支持的 ADP 刺激呼吸〔状态 3 呼吸〕;CKmito 过表达线粒体在 TAC 后的复合物Ⅰ或Ⅱ呼吸均未出现统计学显著下降。各组复合物Ⅳ活性无显著差异,排除了线粒体分离过程中上样异常或损伤造成的假象。此外,加入寡霉素阻断 ATP 合酶后,CKmito 过表达线粒体的质子漏在基线和 TAC 后均显著较低(图 4I),而各组最大解偶联呼吸无统计学显著差异(图 4J)。因此,CKmito 过表达防止 TAC 引起的线粒体功能下降,并改善偶联状态下的呼吸。
随后,我们直接测量离体线粒体中的ROS。基线状态下,CKmito 过表达组的线粒体 ROS释放显著低于 WT;TAC 后两组的线粒体 ROS 释放均下降(图 4K)。值得注意的是,给予 TrxR 抑制剂金诺芬后,CKmito过表达线粒体的 ROS 释放急剧增加,而 WT 线粒体无此变化;这表明升高的 TrxR 对缓冲 CKmito 过表达线粒体中的 ROS 具有关键作用(图 4L)。
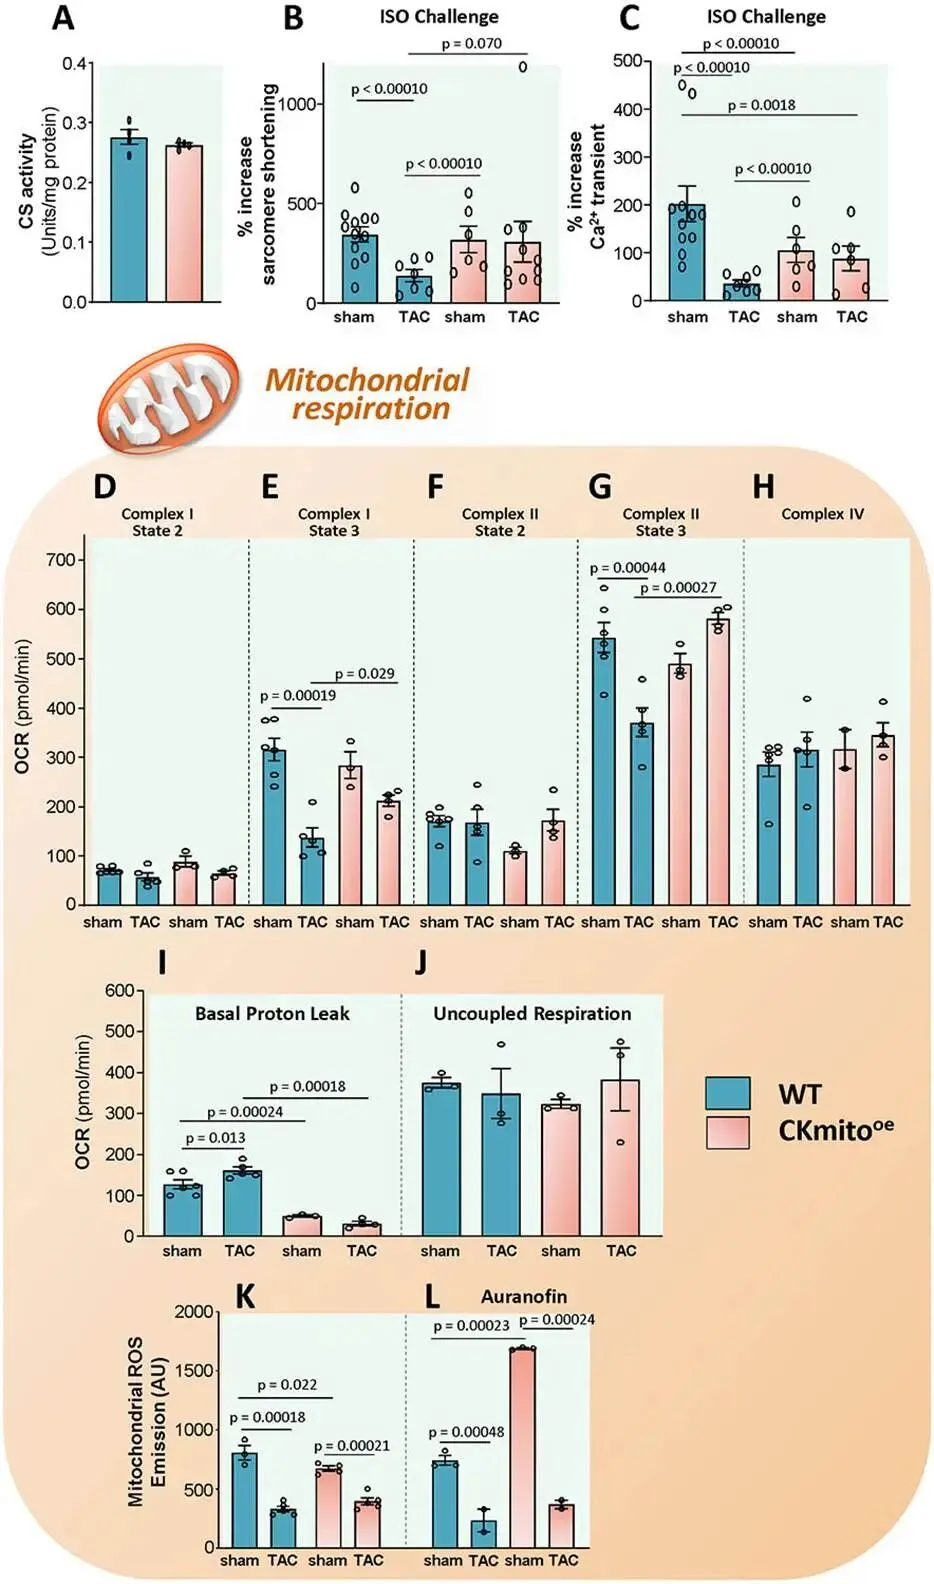
图 4|心脏特异性过表达线粒体型 CK 改善离体线粒体功能并减少质子漏。(A)分析 WT 与 CKmito⁽ᵒᵉ⁾ 心脏裂解物中的柠檬酸合酶活性,以此作为线粒体总量指标〔每组n=4〕。(B、C)从 WT 或 CKmito⁽ᵒᵉ⁾ 假手术及 TAC 心脏分离心肌细胞,给予 ISO(2.5 nM,10 min),监测肌小节缩短(B)与 Ca²⁺ 瞬变(C)的增加百分比。B 中各组细胞/动物数依次为 12/3、7/2、6/2、10/6;C 中依次为 11/3、7/2、6/2、6/2〔组序均为 WT 假手术、WT TAC、CKmito⁽ᵒᵉ⁾ 假手术、CKmito⁽ᵒᵉ⁾ TAC〕。(D—L)从各组心脏分离线粒体,测量氧耗速率(OCR):复合物Ⅰ状态 2(D)和状态 3(E)、复合物Ⅱ状态 2(F)和状态 3(G)、复合物Ⅳ(H)、基础质子漏(I)、解偶联呼吸(J);线粒体 ROS 释放分别在未加(K)或加入金诺芬(20 nM;L)后测量。D—G、I 中各组 n 依次为 6、5、3、4;H 中依次为 6、5、2、4;J 中每组 n=3;K 中依次为 3、5、4、5;L 中依次为 3、2、3、2。A、D—L 中各点代表单只小鼠,B、C 中各点代表单个细胞。先用 Kolmogorov–Smirnov 检验评估正态性,A 采用双侧 Student t 检验;B、C 用广义估计方程模型处理同一实验对象内数据的相关性;D—L采用双因素方差分析和Tukey 事后多重比较。误差线为±SEM。
为考察上述生化变化的功能意义,我们用异丙肾上腺素刺激基线或 TAC 后从 WT 与 CKmito 小鼠分离的心肌细胞。WT TAC 细胞对 ISO 的收缩反应严重受损,而 CKmito TAC 细胞没有出现这一变化(图 4B)。ROS 可通过氧化修饰参与心肌细胞 Ca²⁺ 处理的蛋白,进而降低Ca²⁺ 循环能力,因此我们还测量了 ISO 刺激后的全细胞 Ca²⁺ 瞬变。与各自的非衰竭对照相比,WT TAC 心肌细胞对 ISO 的 Ca²⁺ 瞬变反应下降(图 4C),CKmito TAC 心肌细胞则保持了该反应。综上,线粒体 CK 过表达未使线粒体总量发生统计学显著变化,但维持了 TAC 后复合物Ⅰ和Ⅱ支持的氧化磷酸化,并减少质子漏,因而抵消心衰所见的能量缺损。²⁴,²⁵ 这些变化可能有助于维持CKmito TAC 心肌细胞在 β 肾上腺素能刺激下的 Ca²⁺ 循环和收缩储备。此外,CKmito 过表达通过增强 TrxR 相关机制,显著降低基线线粒体ROS。
05|肌酸缺乏小鼠揭示 CKmito 的抗肥大作用需要局部能量循环
首先,为检验限制CKmito 再生 ADP 的能力是否加重病理性重构,我们使用缺乏 CK 反应底物肌酸的小鼠,比较 TAC 后肌酸缺乏的 GAMT⁻/⁻ 小鼠与对照小鼠。GAMT⁻/⁻ 小鼠体形小于 WT;按体重校正后,TAC 后左心室功能更差〔EF,p=0.060〕,病理性重构更严重:左心室质量更高(p=0.0028),EDV 也有升高趋势(p=0.072;补充图 S2D—E)。GAMT⁻/⁻ 小鼠在基线和 TAC 后的左心室 ROS 水平均高于 WT(补充图 S2G)。
其次,为区分CKmito 过表达限制左心室病理性重构的作用,究竟取决于其为线粒体 ATP 合成再生 ADP 的已知能量代谢功能,还是 CKmito 蛋白本身潜在的“非代谢性”稳定作用,我们开展了另一组验证实验。鉴于 CKmito 的定位,我们考虑它可能通过稳定线粒体膜等不依赖 ADP 再生的作用,减轻病理性肥大与不良重构。²⁶ 因此,将 CKmito 过表达小鼠与肌酸缺乏的 GAMT⁻/⁻ 小鼠杂交。所得双转基因小鼠〔GAMT⁻/⁻×CKmito⁽ᵒᵉ⁾〕的 CKmito 蛋白含量增加,但因 CK 底物耗竭,经 CK 反应产生的 ATP 通量降低。正如预期,在体 ³¹P MRS 未能检出双转基因小鼠通过心脏 CK 反应合成 ATP 的信号。与单纯 CKmito 过表达小鼠不同(图 2J、K),当肌酸底物耗竭抑制 CK 反应时,GAMT⁻/⁻ 小鼠中的 CKmito 过表达未能减轻病理性肥大或不良重构(图 5A、B):TAC 后 GAMT⁻/⁻×WT 与GAMT⁻/⁻×CKmito⁽ᵒᵉ⁾ 两组的在体左心室质量和 EDV 无差异。类似地,当 CKmito 过表达组的 CK 能量反应受底物限制时,TAC 诱导的组织 ROS 增加不再受到抑制,内源性抗氧化因子也不再升高(图 5)。因此,肌酸缺乏使线粒体 CK 经由 ADP 再生和 ATP 再循环发挥作用的能力下降时,单纯增加CKmito 蛋白无法抑制 ROS 升高,也无法防止肥大与不良重构。这表明需要 CKmito 在衰竭心脏中发挥局部能量生成与循环作用,不能仅依赖该蛋白的存在。
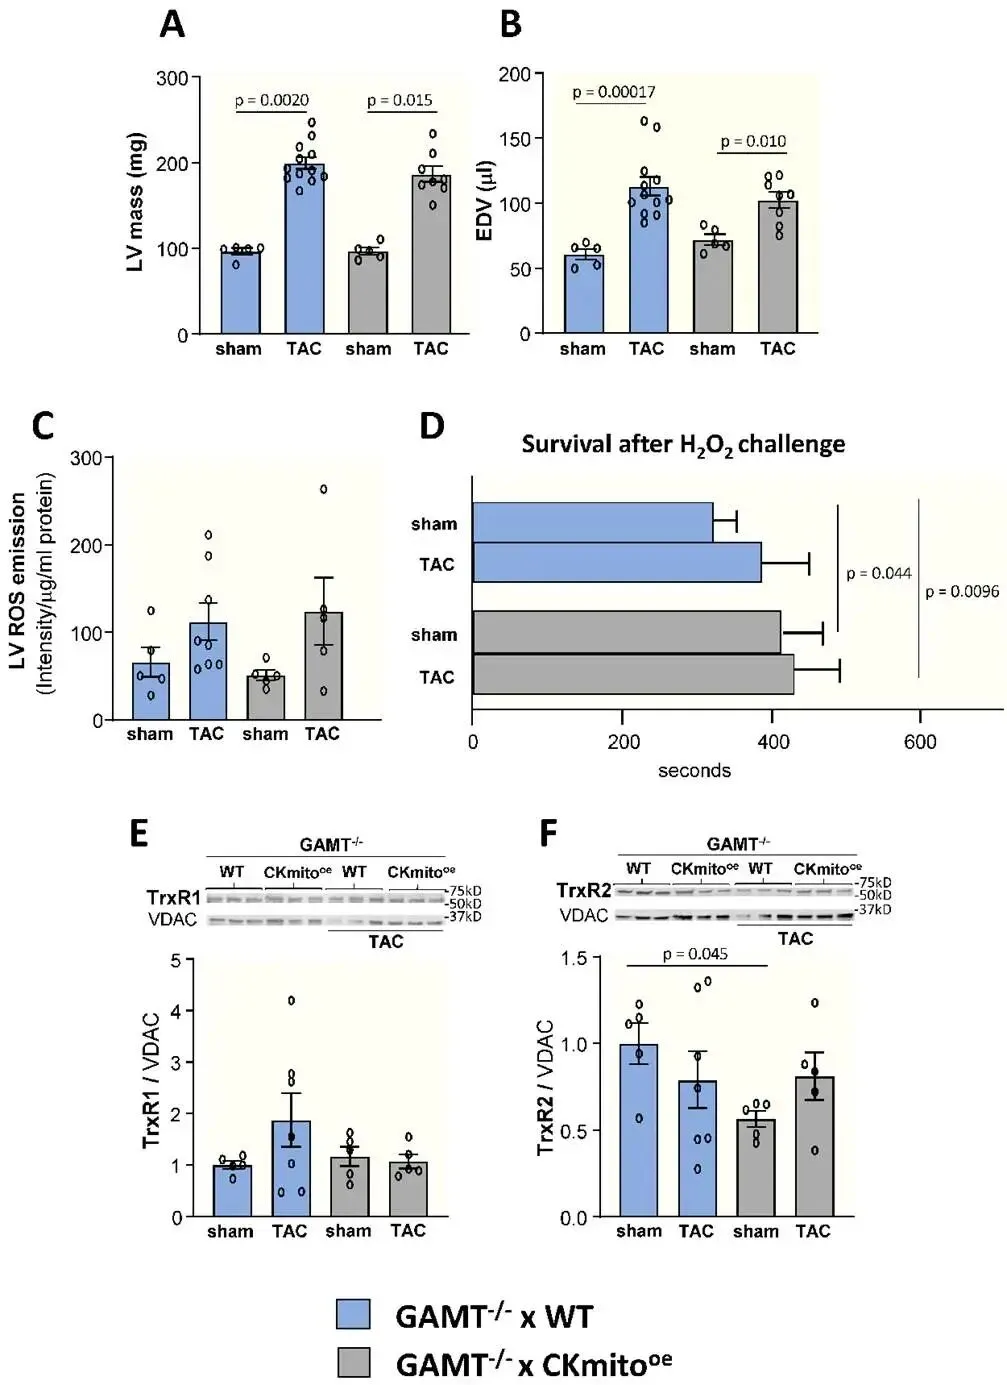
图 5|在肌酸缺乏小鼠中,心脏特异性过表达 CKmito 不能减轻病理性重构和 ROS 负担。将肌酸缺乏的胍基乙酸 N-甲基转移酶(GAMT)敲除小鼠与心脏特异性 CKmito⁽ᵒᵉ⁾ 或 WT 小鼠杂交,分别获得 GAMT⁻/⁻×CKmito⁽ᵒᵉ⁾ 和 GAMT⁻/⁻×WT 小鼠。(A、B)采用在体 MRI 测定有无 TAC 时的左心室质量(A)与 EDV(B):两种基因型的假手术组各 n=5,GAMT⁻/⁻×WT TAC n=12,GAMT⁻/⁻×CKmito⁽ᵒᵉ⁾ TAC n=8。(C)用 EPR 检测左心室 ROS:GAMT⁻/⁻×WT 假手术、GAMT⁻/⁻×CKmito⁽ᵒᵉ⁾ 假手术及 TAC 组各 n=5,GAMT⁻/⁻×WT TAC 组 n=8。(D)分离各组心肌细胞,给予 H₂O₂(50 μM,700 s),监测至不可逆心律失常/细胞死亡的时间:GAMT⁻/⁻×WT 假手术组为 3 只小鼠的 19 个细胞;GAMT⁻/⁻×WT TAC 和 GAMT⁻/⁻×CKmito⁽ᵒᵉ⁾ TAC 组各为2 只小鼠的12 个细胞;GAMT⁻/⁻×CKmito⁽ᵒᵉ⁾假手术组为3 只小鼠的18 个细胞。(E、F)代表性免疫印迹及汇总数据:以 VDAC 归一化的左心室 TrxR1(E)和 TrxR2(F)表达,并以 GAMT⁻/⁻×WT 假手术心脏的表达量为参照;除 GAMT⁻/⁻×WT TAC n=7 外,其余各组n=5。A—C、E、F 中各点代表单只小鼠。正态性用Kolmogorov–Smirnov 检验评估;A采用Wilcoxon 符号秩检验及成对、双侧多重比较〔Dwass–Steel–Crichlow–Fligner 法〕;B、C、E、F 采用双因素方差分析及 Tukey 事后多重比较;D 用广义估计方程模型处理同一实验对象内数据的相关性。误差线为±SEM。
06|CKmito 改善压力负荷心脏中促肥大与抗肥大转录因子的平衡
心脏能量代谢、氧化还原平衡与已知调节心肌肥大的转录因子之间的联系,可能十分复杂,尚未得到完整阐明。因此,为形成后续机制假设,并将 CKmito 的能量代谢发现置于既有心肌肥大分子信号研究背景中,我们检测了多种候选肥大信号分子。除前述 Trx 系统,至少还有两个系统同时涉及心肌肥大与氧化还原状态,并与代谢相关:叉头框蛋白 O3(FOXO3)及原癌基因 c-Myc。我们观察到,尽管 CKmito 与 CKmyofib 对病理性肥大的作用不同,若干肥大相关转录因子在两种 CK 过表达心脏中的变化方向相似。例如,TAC 后发挥保护作用的 FOXO3a 与 Mad1 在两种过表达组中均高于 WT(补充图 S3)。同样,我们检测了另一种 ROS 敏感性转录因子 GATA-4:与既往研究一致,²⁷,²⁸ WT TAC 心脏的 GATA-4 明显上调,而 CKmito 或 CKmyofib 小鼠均无此变化(补充图S3)。相较之下,TAC 后 WT 心脏的 c-Myc 表达升高,与既往发现一致;²⁹–³⁴ 这一升高受到CKmito 过表达的抑制(图 6A),却未受到 CKmyofib 过表达的抑制(图 6B)。
最后,我们检验CKmito 除直接调节氧化还原敏感的促肥大与抗肥大基因外,是否还影响应激条件下调节心肌生长的激酶翻译后修饰。哺乳动物雷帕霉素靶蛋白(mTOR)及丝裂原活化蛋白激酶(ERK)的磷酸化水平与总蛋白水平,在 WT 与 CKmito 心脏之间均无差异(补充图 S4)。因此,CKmito 过表达减轻了 TAC 引起的氧化还原依赖性促肥大信号〔c-Myc 和 GATA-4〕增加,增强具有抗肥大作用的抗氧化防御〔Trx〕,并减轻具有保护作用的 FOXO3水平下降;这些因子位于氧化应激与营养信号的交汇处。
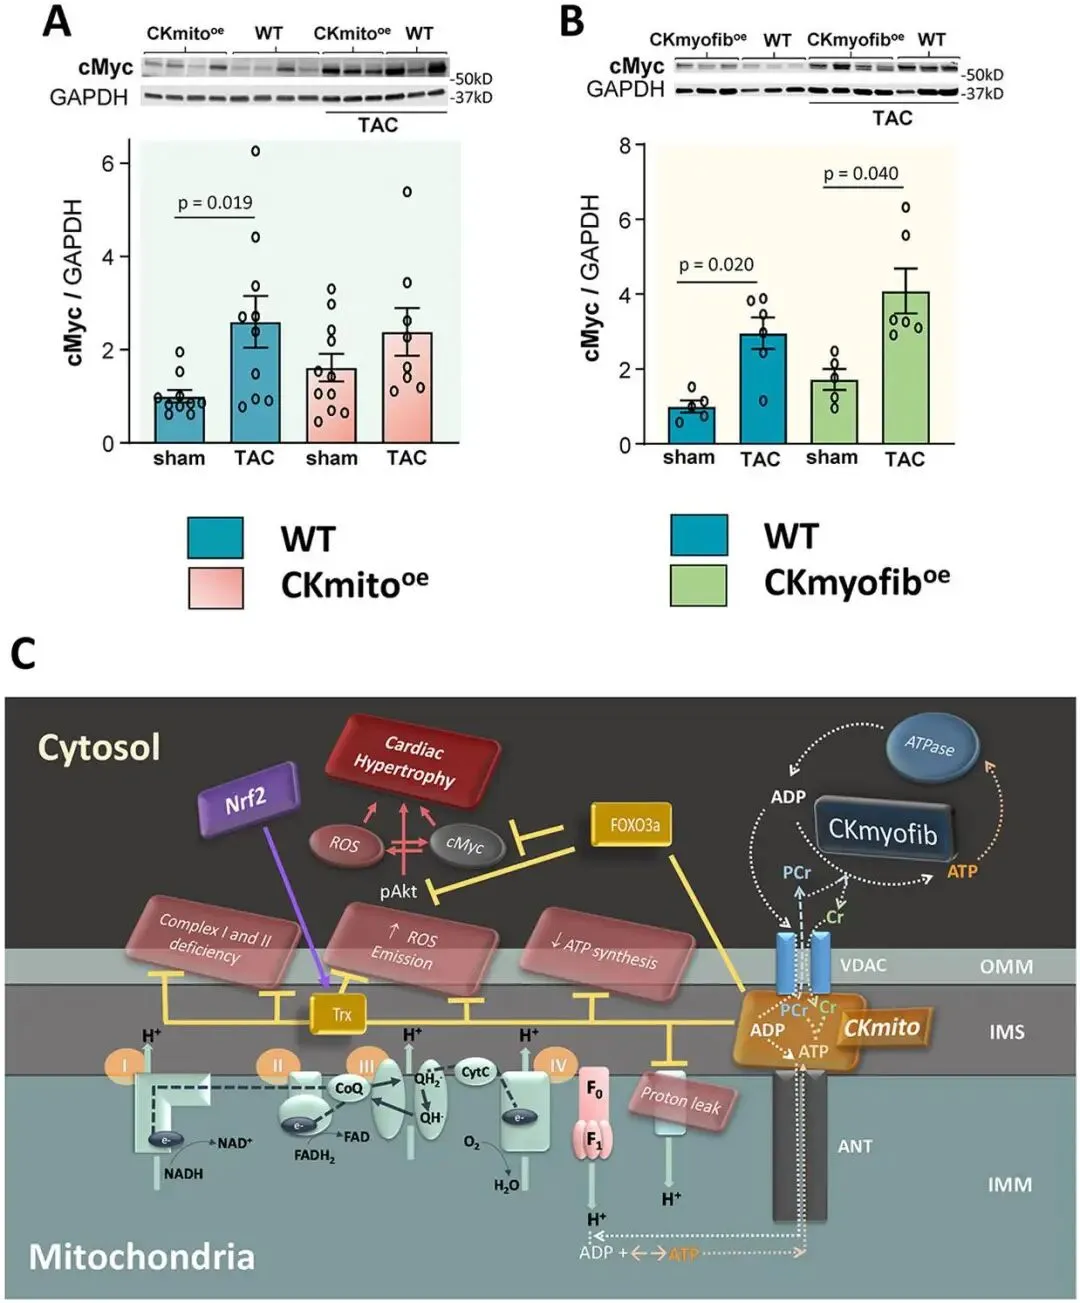
图 6|线粒体型 CK 过表达维持 TAC 衰竭心脏中促肥大与抗肥大转录因子的平衡。从WT、心脏特异性CKmito⁽ᵒᵉ⁾ 或心脏特异性CKmyofib⁽ᵒᵉ⁾ 假手术及TAC 小鼠获取左心室组织并分析。(A、B)c-Myc 的代表性免疫印迹及汇总数据:WT 与 CKmito⁽ᵒᵉ⁾(A),或 WT 与 CKmyofib⁽ᵒᵉ⁾(B);以 GAPDH 归一化,并以 WT 假手术组的含量为参照。A 中 WT 假手术及 WT TAC 各 n=10,CKmito⁽ᵒᵉ⁾ 假手术 n=11,CKmito⁽ᵒᵉ⁾ TAC n=8;B 中 WT 假手术及 CKmyofib⁽ᵒᵉ⁾ 假手术各 n=5,WT TAC 及 CKmyofib⁽ᵒᵉ⁾ TAC 各 n=6。先以 Kolmogorov–Smirnov 检验评估正态性,再采用非参数 Kruskal–Wallis检验,并以Dunn 法结合Benjamini–Hochberg 校正进行成对双侧多重比较。误差线为 ±SEM。(C)CKmito⁽ᵒᵉ⁾ 心脏在压力负荷下减轻心肌肥大和功能障碍的机制示意图。缩写:OMM,线粒体外膜;IMM,线粒体内膜;Trx,硫氧还蛋白;ROS,活性氧;Nrf2,核因子 E2 相关因子 2;CoQ,辅酶 Q;QH•,半醌;QH₂,泛醇;CytC,细胞色素 c;F₁F₀,F₁F₀-ATP 合酶;ANT,腺嘌呤核苷酸转位酶;VDAC,电压依赖性阴离子通道;CKmyofib,肌原纤维型肌酸激酶;CKmito,线粒体型肌酸激酶。
Discussion
讨论
据我们所知,本研究首次显示,人类心衰中的病理性肥大和不良重构,与在体心肌 ATP 水平及经 CK 这一主要肌肉能量储备反应合成 ATP 的速率下降直接相关。从理论上说,这些能量改变也可能是肥大和不良重构的后果;但本研究的基础小鼠实验进一步表明,线粒体型 CK〔而非肌原纤维型 CK〕的降低参与病理性肥大和重构。此前已有跨物种的实验性心衰和人类心衰研究报道线粒体型 CK 减少。⁸,³⁵,³⁶ 本研究表明,增加线粒体 CK 可限制长期肾上腺素能刺激或 TAC 导致的小鼠病理性肥大。TAC 小鼠心衰模型具有与人类心衰相似的收缩及能量代谢特征;⁵,¹²,¹⁵ 心脏转基因过表达CKmito 限制了心脏 ATP 水平及 CK 介导的 ATP 合成速率下降,更减轻了病理性肥大及不良性心室扩张。相较之下,既往研究表明减轻细胞质肌原纤维型 CK(CKmyofib)的丢失并未改变病理性重构。¹⁵ 新数据还提示 CKmito 过表达在 TAC 后仅 2~3 周时即能减轻早期病理性肥大(补充图 S1D—H)。
为研究线粒体型 CK 限制病理性肥大和重构的机制,我们首先测量了组织 ROS。ROS 常由线粒体产生;当氧化代谢与 ATP 合成失配、线粒体功能异常时可升高,也是病理性肥大的强刺激因素。CKmito 过表达减轻心衰过程中左心室组织 ROS 的增加,并提高离体心肌细胞对外源性ROS 所致细胞死亡的抵抗力。研究数据还显示 CKmito 增强抗氧化防御:TrxR蛋白与活性以及 SOD 均升高;同时线粒体 ROS 释放减少,衰竭心脏的在体及离体线粒体功能改善。耗竭肌酸、限制 CKmito 再生 ADP 后,病理性重构加重(补充图 S2),且单纯 CKmito 过表达不再能减轻衰竭心脏中的病理性肥大(图 5A、B),进一步说明其代谢功能的重要性。我们还考察了心脏 CK 与多条已确立的促肥大信号通路的交汇点。虽然CKmito 过表达未改变若干转录因子,但衰竭心脏中促肥大且 ROS 敏感的 c-Myc 升高受到 CKmito 而非 CKmyofib 过表达的抑制。综合这些数据,我们认为:作为不良心衰结局与死亡率的既定预测因素,病理性肥大和不良重构,与人类衰竭心脏 ATP 水平和 CK 介导的 ATP 合成减少密切相关;CKmito 位于心脏线粒体 ADP 再生与病理性 ROS 生成的交汇处,在维持能量代谢、限制 ROS,以及减轻病理性肥大与不良重构中发挥关键作用。
衰竭心脏的多条能量代谢通路均发生改变,其中一些可能成为代谢治疗靶点。⁴,³⁷ ATP 水解所释放的生化能维持正常心肌收缩与舒张,并驱动多数心肌细胞过程。按每克组织计算,心脏 ATP 合成速率是全身器官中最高的;² 然而,相对于需求,心脏 ATP 储量很小。因此,心脏做功或肥大增加能量需求时,ATP 合成必须相应增加。³⁸ 大部分 ATP 通过 ADP 磷酸化形成,主要依赖线粒体氧化磷酸化。³⁹ CK 反应比氧化磷酸化更快地提供 ATP,通常被认为是运动及其他应激过程中调用的主要心肌高能磷酸基储备反应。² 在肌原纤维处,CK 将 PCr 的磷酰基转移给 ADP,快速、可逆地生成 ATP;在线粒体中,反向反应再生 ADP。多达 90% 的 ATP 可经 CK 反应循环。
既有实验和人体证据表明,CK反应产生 ATP 的能力下降与收缩和舒张功能障碍有关,但 CK 是否参与心衰不良重构远未明确。例如,抑制或减少健康心脏的 CK 会损害收缩储备;⁴⁰,⁴¹ 在非衰竭心脏中,CK 代谢物降低和/或经 CK 反应合成 ATP 的速率下降〔下文简称“CK 通量”〕会损害舒张功能;⁴²,⁴³ 几乎所有实验性心衰模型和人类心衰中均可观察到 CK 代谢下降,包括 CK 通量、[ATP]、[PCr]、[Cr] 与总 CK 活性的降低。⁴⁴–⁴⁶ 对人类心肌高能磷酸基代谢的认识大多来自 ³¹P MRS;它是唯一能够无创定量跳动心脏中高能磷酸基的方法。在体 ³¹P MRS 饱和转移研究发现,心衰患者 CK 通量的降低比 PCr/ATP 比值的降低更为明显。¹¹–¹³,⁴⁷ 但既往研究或者没有考察重构,¹²或者考察的是另一类患者〔肥厚型心肌病,其中只有 5 例 EF 降低〕,且未发现 CK 通量与重构存在显著关系。¹³ 目前已认识到,人类衰竭心脏的 CK 通量下降是心衰不良临床结局的独立预测因素,⁴⁸ 近期也发现其与收缩做功和运动表现下降密切相关。¹⁴ 关于 CK 能量代谢下降与心衰不良重构可能存在的联系,在未出现心衰的冠状动脉结扎猪模型中,不良重构伴有 PCr/ATP 下降,而同时发生不良重构和心衰的猪心脏 PCr/ATP 最低。⁴⁵ 在压力负荷猪模型中,肥大程度与心脏PCr/ATP、肌原纤维型及线粒体型 CK 含量均呈负相关,线粒体型 CK 含量则与 CK 介导的 ATP 合成速率呈正相关。⁴⁹ 此外,TAC 小鼠心脏 PCr/ATP 的下降可预测后续由EDV 连续变化所体现的病理性重构。⁵ 值得指出的是,本研究的人体和小鼠实验均以 ³¹P MRS 直接测量心肌 PCr 和 ATP 浓度。若仅假定 ATP 浓度或只依据 PCr/ATP 比值,可能低估代谢异常,并漏掉本研究中与病理性重构密切相关的 ATP 耗竭。
尽管各种 CK 同工酶催化同一反应并具有高度序列同源性,它们在心衰中的下降可能导致不同后果。健康成年心脏中主要的 CK 同工酶 CKmyofib 和 CKmito 具有组织特异性表达、不同的细胞内定位和不同活性。⁵⁰,⁵¹ CKmyofib 为二聚体,位于细胞质,并与肌节M 带紧密结合;因此通常被认为构成促进肌原纤维 ATP 传递的功能性微区室,在生理条件下产生ATP。⁵¹ CKmito 主要以八聚体形式存在于线粒体膜间隙,靠近腺嘌呤核苷酸转位酶及线粒体通透性转换孔复合物所在的线粒体周缘(图 6C)。⁵⁰ 生理条件下 CKmito 促进 ADP 再生,且特别容易因氧化损伤而失活;⁵⁰,⁵²–⁵⁴这种失活与细胞凋亡相关。⁵⁰ 在心衰模型和人类心衰中,两种同工酶的含量均低于正常非衰竭水平。⁸,⁵⁵ 如前所述,CKmito 的降低在实验性心衰中与CK 通量下降有关。⁴⁹ 在本研究使用的相同 TAC 模型中,过表达细胞质 CKmyofib 可改善在体心脏能量状态、左心室收缩功能和生存率,¹⁵ 但未能减轻不良重构(图 2N、O)。与之相对,本研究首次表明 CKmito 过表达可在 TAC 后 9~10 周限制左心室质量增加(图 2J),最终减轻 EDV 增加(图 2K);还能在 TAC 后 2~3 周即限制早期病理性重构(补充图S1D—H),并显著减轻长期肾上腺素能刺激后的左心室质量增加(图 2P)。与 CKmyofib 相比,CKmito 对病理性肥大及不良重构的差异性作用,并非源于其在基线〔CKmyofib 与 CKmito 分别为 4.49±1.20 与 4.15±0.57 μmol/g/s,p=0.48〕或 TAC 后〔分别为 2.70±0.86 与 2.31±0.46 μmol/g/s,p=0.32;图 2 及文献 15〕将总体在体 CK 通量提高至更高水平的能力。
CKmito 减轻病理性肥大与不良重构的机制,至少部分与其在线粒体内再生 ADP 的能力有关。耗竭 CK 底物肌酸,使 GAMT⁻/⁻ TAC 小鼠的病理性重构较 WT TAC 小鼠加重(补充图 S2A—E);通过同样方式抑制 CK 系统的 ADP 再生能力,完全消除了 CKmito 过表达在体限制肥大与心室扩张的作用(图 5A、B)。因此,尽管 CKmito 位于线粒体内外膜之间,本研究未发现 CKmito 蛋白本身通过“非代谢性”或稳定线粒体的作用减轻病理性肥大与不良重构的证据。既往有证据表明,至少在脑组织中,CKmito 可作为重要抗氧化因子减轻氧化应激,其作用与 ADP 再生能力有关。²⁶ ROS 和氧化应激也是公认的病理性心肌肥大促发因素。⁵⁶ 我们首次报告,CKmito 过表达减轻 WT 心脏 TAC 后的组织 ROS 增加,并提高心肌细胞暴露于外源性ROS 后的存活能力(图 3)。我们观察到 CKmito 至少通过三种方式影响心肌氧化还原平衡。第一,增加 CKmito 有助于衰竭心脏保持较好的线粒体偶联并减少质子漏,表现为复合物Ⅰ功能保持、复合物Ⅱ活性增强及质子漏降低(图 4)。额外的 CKmito 增加用于 ATP 合成的 ADP 供应;与复合物Ⅰ/Ⅱ功能改善、质子漏减少共同提高氧消耗与 ADP 磷酸化及 ATP 生成之间的偶联效率,并降低 ROS 生成(图 6C)。第二,CKmito 过表达降低线粒体 ROS(图 4K)。第三,在基线或 TAC 后,CKmito 过表达增强包括 Trx 与 SOD 在内的多条主要抗氧化通路。此外,CKmito 心脏中的若干 ROS 相关促肥大和抗肥大信号分子分别受到下调或上调。
调节心肌肥大的转录因子与心脏能量代谢、氧化还原状态〔ROS/抗氧化剂平衡〕之间的联系复杂,尚未完全厘清。除 Trx 系统外,FOXO3 与 c-Myc 也同时参与肥大、氧化还原状态及心脏代谢。FOXO3a 抑制心肌肥大,⁵⁷ 而 c-Myc 促进肥大。³¹,³² c-Myc 与 ROS 及组织氧化还原状态之间存在相互联系;FOXO3a 是公认的心肌肥大⁵⁸与 c-Myc 活性⁵⁹抑制因子。FOXO3a 在核编码线粒体基因启动子区域直接拮抗 c-Myc,⁵⁹ 并通过抑制包括 Mad/Mxd 家族成员 Mxi1 在内的 c-Myc 依赖性基因发挥作用。⁶⁰ 此外,FOXO3a 位于氧化应激与胰岛素/生长信号的交汇处,并增强抗氧化信号。⁶¹ 本研究发现 CKmito 过表达限制 TAC 后 GATA-4 与 c-Myc 的升高,同时几乎完全阻止 FOXO3a 的 TAC 诱导性下降。综合来看,在易发生心衰的心脏中保留 CKmito 可抑制 ROS、提高对外源性 ROS 的耐受,其作用可能与多个环节的线粒体功能改善、线粒体 ADP 再生增强及线粒体 ROS 降低有关。需要强调的是,在减轻 ROS(图 3B、补充图 S5)、增加 ROS 耐受(图 3C、补充图 S5)及 FOXO3 和 GATA-4 变化(补充图 S3)方面,CKmito 与 CKmyofib 过表达心脏并无显著差异;但只有 CKmito 可抑制 TAC 后 c-Myc 升高(图 6)。这提示位于代谢、氧化还原状态与肥大交汇处的原癌基因 c-Myc,可能参与 CKmito 对病理性肥大和重构的抑制作用。今后仍需深入研究 CKmito 如何差异性调控各类转录因子。
近期另一项研究报告,TAC小鼠心脏中 CKmito 过表达改善在体心脏能量状态〔PCr/ATP〕,并显示生存率提高趋势(p=0.08),但在 TAC 后 6 周采用二维超声心动图测量时未见肥大减轻。⁶²该研究与本研究存在三个主要区别,可能解释结果差异。第一,本研究肥大和不良重构程度更高,因此更易检出组间差异。既往研究在 TAC 后仅 6 周检测,此时 WT 小鼠左心室肥大增加约 60%、心室扩张仅增加约 25%;本研究 WT 小鼠 TAC 后 9~10 周,左心室质量增加约 120%,心室扩张约增加 100%(图 2)。第二,与超声心动图相比,MRI 对心衰左心室解剖测量可能更灵敏、重复性更好,因为 MRI 基于容积测量,无需几何形态假设。因此,本研究更明显的肥大与重构,加上容积性成像方法,可能提高了检出 CKmito 保护作用的能力;尽管如此,我们在TAC 后仅 2~3 周用超声心动图也观察到肥大减轻的信号(补充图S1H、I)。第三,本研究 CKmito 蛋白过表达水平〔约为WT 的 3 倍〕高于既往研究〔约为 WT 的 1.5 倍〕。⁶²,⁶³ 因此,本研究显示,较强而非轻微的 CKmito 表达增强〔约 3 倍〕可减轻衰竭心脏的病理性肥大和不良重构。
本研究具有新发现,但也存在局限。人体研究样本量相对较小〔共 41 名受试者〕;不过,研究仍足以检出心衰组与健康组在 [ATP] 和 CK 通量方面的显著差异,并揭示其与左心室质量增加、心室扩张的关系。由于目前尚无能够在人类心脏中特异且安全地操纵单一 CK 同工型的代谢干预方法,我们使用了能够实现特定CK 同工型过表达的小鼠模型。虽然 CKmito 过表达改善了 TAC 心脏的能量状态,却未使 ATP 水平或 CK 通量完全恢复至非衰竭心脏的水平,因此,本研究可能低估了 CKmito 对病理性肥大与不良重构的全部作用。今后应研究更有效地限制 CKmito 下降及氧化损伤的策略。尽管我们揭示了 CKmito 通过 ADP 再生及 ATP 交换抵御心衰不良重构的作用,仍需进一步基础研究确定哪些信号级联反应对保护作用至关重要。有人可能质疑肌酸缺乏本身造成损伤,但既往研究发现,与 WT 相比,肌酸缺乏的 GAMT⁻/⁻ 小鼠心脏在线粒体组织结构、高能磷酸基区室化及包括呼吸链复合物组分在内的 500 余种蛋白方面均未发生改变。⁶⁴,⁶⁵因而,在 CKmito 过表达小鼠与 GAMT⁻/⁻ 肌酸缺乏小鼠杂交后,CKmito对不良重构的保护作用消失,更可能归因于 ADP 再生能力下降,而非既往研究未发现的潜在损伤。研究未在 CKmyofib 过表达小鼠与 GAMT⁻/⁻ 小鼠的杂交后进行相似的保护作用丧失实验,因为 CKmyofib 过表达原本就不像CKmito 那样能抵御病理性重构(图 2J、K、N、O)。CKmito 可提高若干基线抗氧化活性及 H₂O₂ 暴露后的细胞存活,这可能提示CKmito 过表达诱导的应激反应也参与获益。对于较小的数据集,正态性检验的统计功效可能不足,因此补充材料同时提供了参数及非参数检验结果。
总之,病理性肥大和不良重构是心衰患者不良结局的重要临床预测因素。此前已知衰竭心脏存在能量代谢异常,并与收缩异常相关,但能量代谢变化在人类心衰重构中的作用尚不明确。本研究首次发现,人类衰竭心脏中病理性肥大及不良重构,与心脏 ATP 水平及经 CK 反应合成 ATP 的速率降低密切相关。此外,位于心脏线粒体 ADP 再生—ATP 转运和病理性 ROS 生成交汇处、在减轻衰竭心脏病理性肥大与不良重构中起重要作用的,是线粒体型 CK,而非细胞质肌原纤维型 CK。因此,线粒体型 CK 有望成为改善能量代谢低下、降低 ROS 及其后果、限制心衰不良重构的潜在新靶点。
Methods
研究材料与方法
数据可获取性
支持本研究结果的数据可在提出合理请求后向通讯作者获取。作者可访问研究中的全部数据,并对数据完整性及分析负责。
研究对象
本研究在约翰斯·霍普金斯医院开展,获得该院机构审查委员会批准;所有受试者均签署书面知情同意书。按照既往报道,¹⁴ 纳入 27 例既往有心衰病史、纽约心脏协会(NYHA)心功能分级Ⅰ—Ⅲ级且左心室射血分数(ejection fraction,EF)≤45% 的患者〔年龄(45±14)岁,均值±标准差〕;另纳入 14 名年龄匹配、无心脏病、糖尿病或高血压病史的健康受试者作为对照〔年龄(42±18)岁〕。关于这一受试者队列的初次报道聚焦心脏做功和收缩异常,并提供了更多人口统计学资料。¹⁴ 该报道发表后,研究者进一步分析数据,以检验能量代谢改变与不良重构之间的关系;这一此前未发表的分析见本文。更多细节见补充材料。
转基因小鼠品系
构建两种小鼠:一种在α-肌球蛋白重链(α-MHC)启动子控制下表达调控蛋白 tTA〔四环素控制的反式激活蛋白〕;另一种在将 CKmito 构建体显微注射入C57BL/6 受精小鼠胚胎后,在四环素响应元件(TRE)控制下表达 CKmito 转基因。TRE-CKmito 小鼠与 α-MHC-tTA 小鼠杂交后,经基因分型确认双转基因小鼠(CKmito-tTA);通过给予不含多西环素的饲料诱导 CKmito 转基因表达,本文称其为 CKmito 过表达小鼠。对照小鼠〔下文称“野生型”(WT)〕为仅携带 tTA 或仅携带 CKmito 转基因的同窝小鼠。胍基乙酸 N-甲基转移酶基因敲除(GAMT⁻/⁻)小鼠按既往方法建立并由研究者提供。²⁰ 研究者为动物分配字母数字编码,使实验人员不知晓各小鼠的遗传背景及分组。其他细节见补充材料。
在体诱导心肌肥大和心力衰竭
8~16 周龄雄性小鼠按既往方法接受假手术或横主动脉缩窄(TAC)手术。⁵,¹⁵ 通过皮下植入 Alzet 微型渗透泵持续给予异丙肾上腺素(0.0125 mg/kg)或生理盐水。具体方法见补充材料。
动物实验
所有实验的具体方法见补充材料。根据统计功效分析,在预期组间差异约为 25%、变异程度为 15% 的条件下〔部分依据组间 CK 通量和左心室质量的差异〕确定目标动物数量。
统计分析
全部统计分析均归纳于在线补充材料;所用具体检验及结果见补充表 SI。

发表评论
发表评论: