研报速递
点击蓝字
关注我们
监管科学确保癌症疗法安全有效
美国食品药品监督管理局(FDA)通过确保产品安全有效来保护公众健康,这些产品合计约占美国经济的20%,包括医疗器械、烟草制品和药品。这项工作涵盖癌症药物开发全过程的各个阶段,从转化实验室研究到临床试验及上市后评价。
随着对癌症认识的深入,癌症药物开发日益复杂。为更好地整合理解癌症治疗所需的多学科力量,FDA于2017年成立了肿瘤卓越中心(OCE)。这一举措汇集了FDA主要医疗产品中心的专家,包括药物评价与研究中心(CDER)、生物制品评价与研究中心(CBER)以及器械与放射健康中心,以简化肿瘤药物监管。自2023年以来,OCE已监督近200项癌症疗法获批,仅2025年就有超过50项获批。尽管该机构面临严重人员流失,尤其是OCE——据报道,约100名临床审评员负责评估医学研究和临床试验数据,以判断特定癌症疗法的获益-风险比是否支持批准,而实际人数仅达到这一规模的一半。职业人员的大量离职与高层领导流失相伴随,2025至2026年间,CDER和CBER共经历了13位中心主任更替。
尽管如此,该机构仍设法推进了多项新政策和立场,阐明肿瘤药物开发者如何在保持创新速度的同时提升疗法的安全性和有效性。FDA 2025年OCE年度报告重点介绍了显著成就,包括70项批准、1277次申办方会议、9份指南文件和33场研讨会或活动。
严谨临床试验设计的进展
临床试验设计持续演进,以产生更严谨、更高效、更以患者为中心的证据,为监管决策和临床实践提供依据。近期进展聚焦于将患者视角纳入药物开发、优化剂量选择以改善患者结局、现代化复杂联合疗法的评估方法,以及在保持科学严谨性的同时简化试验实施。这些努力有助于确保肿瘤临床试验产生的证据既科学可靠,又对患者有意义。
患者日益被视为癌症临床试验设计和评估的重要伙伴。通过以患者为中心的药物开发(PFDD)倡议,FDA持续推动将患者体验、偏好、症状和治疗优先事项系统纳入医疗产品开发的方法。FDA的PFDD指南系列为收集患者体验数据以及选择、开发或修改适合用途的临床结局评估(COA)提供建议,这些COA衡量对患者最有意义的结局。这些努力在2025年10月举行的第十届癌症临床试验临床结局评估年度研讨会上得到重点展示,该研讨会汇集了监管机构、研究者、患者倡导者和行业代表,讨论将患者报告结局和其他COA纳入肿瘤药物开发的进展。随着患者接受日益个性化的治疗并长期用药,纳入患者声音对于理解传统临床终点(如肿瘤缓解和生存)之外的治疗获益已变得至关重要。
临床试验设计也在演进,以优化整个药物开发过程中的剂量选择。过去,许多肿瘤疗法采用最大耐受剂量范式开发,但近期监管努力强调确定最大化临床获益、同时最小化治疗相关毒性的剂量。FDA继续鼓励申办方纳入模型引导的药物开发策略,包括定量系统药理学(QSP),以支持早期临床开发中科学合理的剂量选择。2025年,FDA发布指南草案,描述使用基于QSP的方法确定首次人体临床试验的最低预期生物效应水平。另一份关于肿瘤治疗性放射性药物剂量优化的指南草案进一步鼓励申办方在临床开发早期评估剂量-反应关系。2025年7月17日FDA肿瘤药物咨询委员会(ODAC)会议审查belantamab mafodotin-blmf生物制品许可申请时的讨论,进一步强化了这些原则,强调确定优化疗效同时最小化治疗相关毒性剂量的重要性。
随着肿瘤治疗日益依赖联合疗法,临床试验设计正被用于应对评估多药方案的独特科学和监管挑战。FDA关于开发用于新型联合方案的癌症药物的指南,为证明每种单独疗法对总体治疗效果的贡献提供建议,同时保持科学严谨且可行的研究设计。肿瘤研究界的持续努力不断改进联合疗法评估方法,包括创新试验设计、生物标志物驱动策略和统计方法,在保持证明安全有效的严格标准的同时提高临床开发效率。这些进展有助于加速联合方案的开发,同时维护支持监管决策所需的科学完整性。
扩大临床试验可及性与代表性
过去,临床试验队列在年龄、合并症、种族、族裔和地理位置等关键人口学特征上与真实世界患者群体存在显著差异。这些差异可能限制试验发现的普遍性,并导致创新癌症疗法可及性方面的差异。为确保未来临床癌症研究的质量和相关性,试验必须拥有能够反映最可能从新获批疗法中获益患者群体的代表性队列。
近期分析表明,在使临床试验人群与真实世界人口学特征保持一致方面已取得可衡量的进展。2025年一项研究报告称,肿瘤注册试验入组患者与普通人群之间的年龄差距随时间缩小。这些发现可能反映了监管机构、学术界、患者倡导组织和行业之间持续协作,以现代化入组标准、减少不必要排除,同时维护患者安全。
2025年12月,FDA最终确定了题为《提高临床试验参与度——入组标准、入组实践和试验设计》的指南,建立在以往提高试验代表性努力的基础上。该指南鼓励申办方采用有科学依据的入组标准、减少不必要排除、纳入灵活可及的以患者为中心的试验设计,并实施促进历史上在临床研究中代表性不足人群参与的入组实践。这些建议旨在产生更准确反映常规肿瘤实践中接受治疗患者的证据,并强化FDA对提高临床试验代表性的承诺。
FDA还持续强调确保支持监管决策的数据适用于美国患者的重要性。如前所述,在2025年7月17日ODAC会议期间,委员会成员讨论了belantamab mafodotin-blmf的生物制品许可申请,并审议了研究人群是否充分反映可能在美国接受该疗法的患者等问题。咨询委员会成员指出,两项关键研究入组的美国患者有限,且使用的对照方案在美国并不常用,引发了对研究结果能否推广至美国临床实践的担忧。会议讨论强调,随着肿瘤试验日益全球化,研究设计必须继续包含适当的对照组和足够的美国患者代表性,以确保试验结果对监管决策和最终接受这些疗法的患者保持相关性。
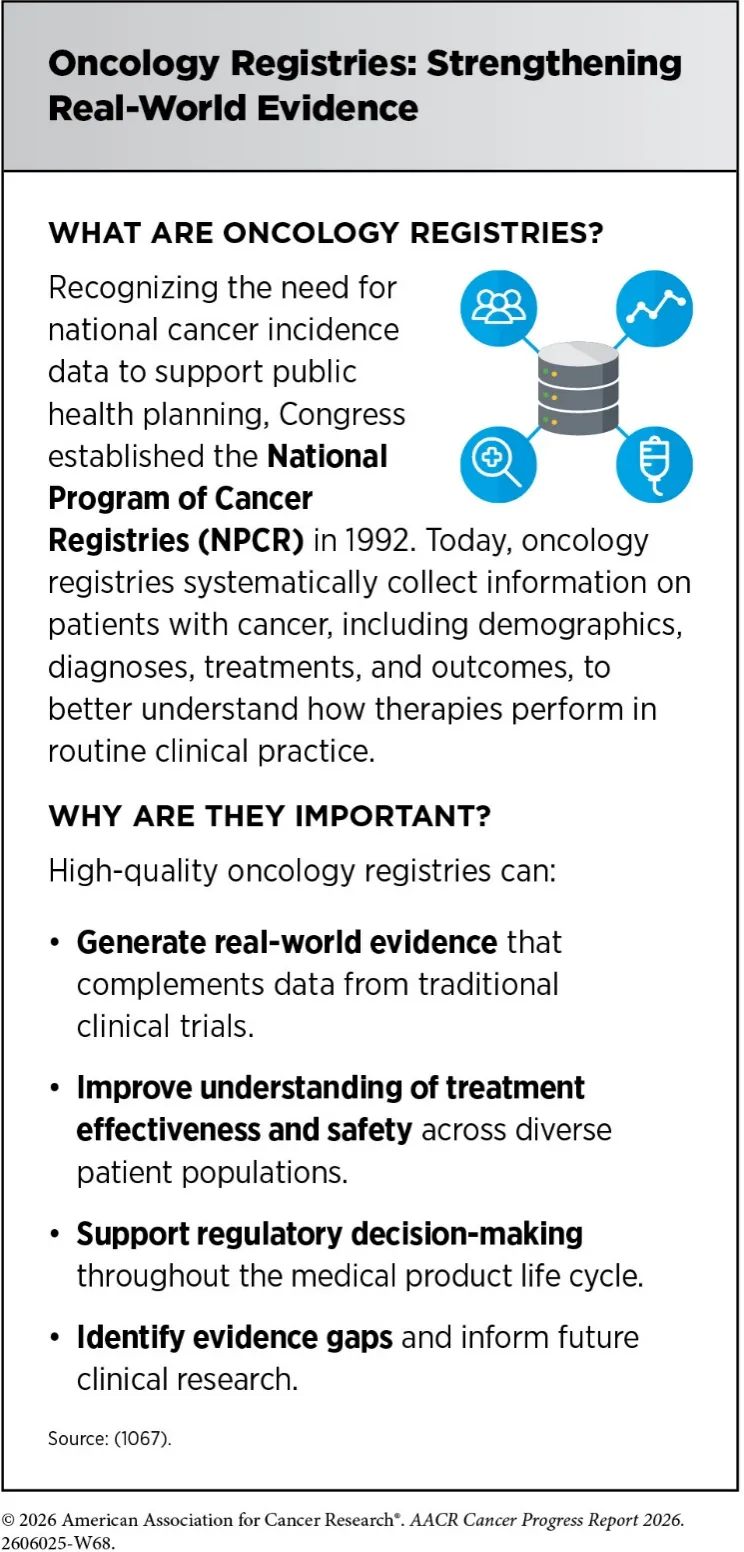
另一项重要进展是真实世界证据(RWE)持续融入肿瘤药物开发和监管决策。2025年12月,FDA宣布采取措施,消除将RWE纳入药物和医疗器械申请审评的长期行政障碍。这些变化预计将促进使用传统临床试验之外收集的数据,包括电子健康记录、理赔数据库和疾病登记,以补充随机研究产生的证据,特别是针对历史上在临床试验中代表性不足的人群。
这些监管、方法和政策进展反映了肿瘤临床研究更广泛的转型。通过落实这些实践,研究者和监管机构正朝着一个更高效、更包容、更能代表最终将从新癌症疗法中获益患者的临床试验生态系统迈进。
内容来源:
https://cancerprogressreport.aacr.org/progress/cpr26-contents/cpr26-advancing-cancer-science-and-medicine-through-policy/
1
END
1